
客户合作文章基本信息
研究背景
NRAS在多种人类实体瘤中频繁突变,热点突变主要位于谷氨酸61位(Q61R/K/L)。突变NRAS通过持续激活下游MAPK、PI3K/AKT及Ral信号通路,驱动肿瘤增殖、转移,并与患者不良预后密切相关。然而,由于NRAS的GTP结合亲和力极高,且缺乏明确药物口袋,目前尚无直接靶向突变NRAS的抑制剂获批。此外,临床证据表明NRAS突变患者对PD-1单药治疗反应显著降低、生存结局更差,提示其肿瘤微环境存在高度免疫抑制。cGAS-STING通路可通过识别胞质DNA启动I型干扰素反应,但其在NRAS突变肿瘤中的免疫调控机制及治疗潜力尚不清楚。近日,来自中山大学的研究团队发现NRAS突变可抑制cGAS-STING通路,导致免疫逃逸,靶向NRAS通路相关靶点SOS1联合STING激动剂有望成为NRAS突变肿瘤精准治疗的新策略。
研究内容
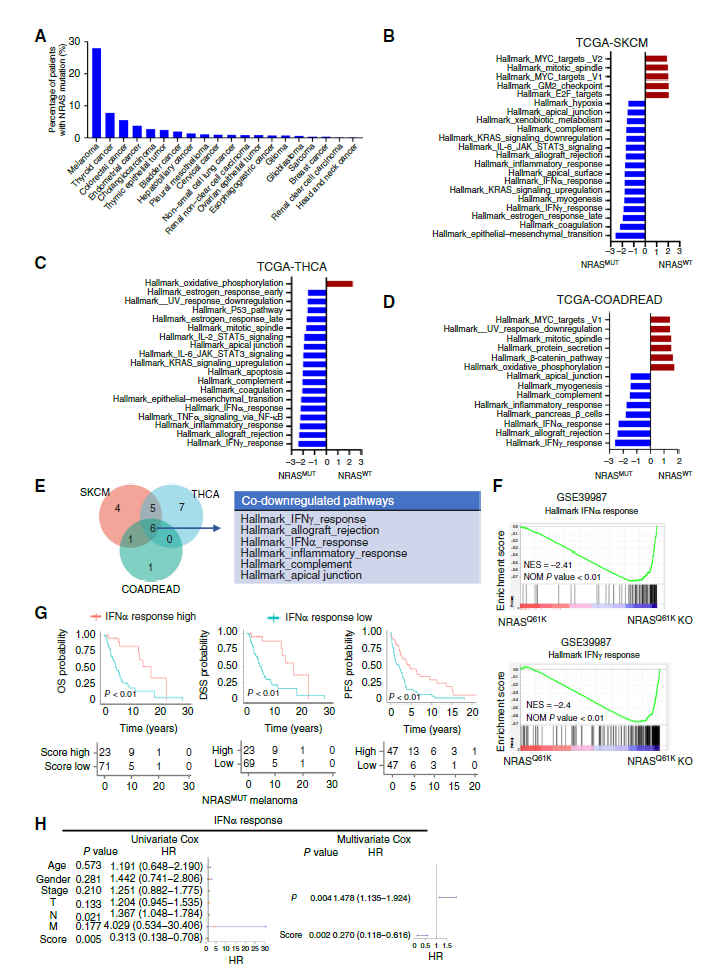
为了阐明NRAS突变产生的肿瘤免疫抑制微环境的特征,并评估IFNα反应的临床意义,研究人员分析TCGA泛癌数据库中NRAS突变频率,并对皮肤黑色素瘤(SKCM)、甲状腺癌(THCA)及结直肠癌(COADREAD)患者数据进行GSEA分析,同时分析NRAS Q61K突变黑色素瘤小鼠模型(GSE39987)的RNA-seq转录组测序数据,检测IFNα/IFNγ反应通路的富集评分。结果显示,黑色素瘤等肿瘤中NRAS突变频率较高,且三种肿瘤中IFNα和IFNγ反应均显著下调;NRAS突变黑色素瘤小鼠模型中IFN反应同样受抑制;TCGA数据显示NRAS突变黑色素瘤患者IFNα反应低评分与较差的总生存期、疾病特异性生存期及无进展生存期显著相关,且多变量Cox回归分析证实IFNα反应是独立预后因素。综上所述,IFNα反应在NRAS突变肿瘤中显著下调,并与NRAS突变黑色素瘤患者的不良预后密切相关。
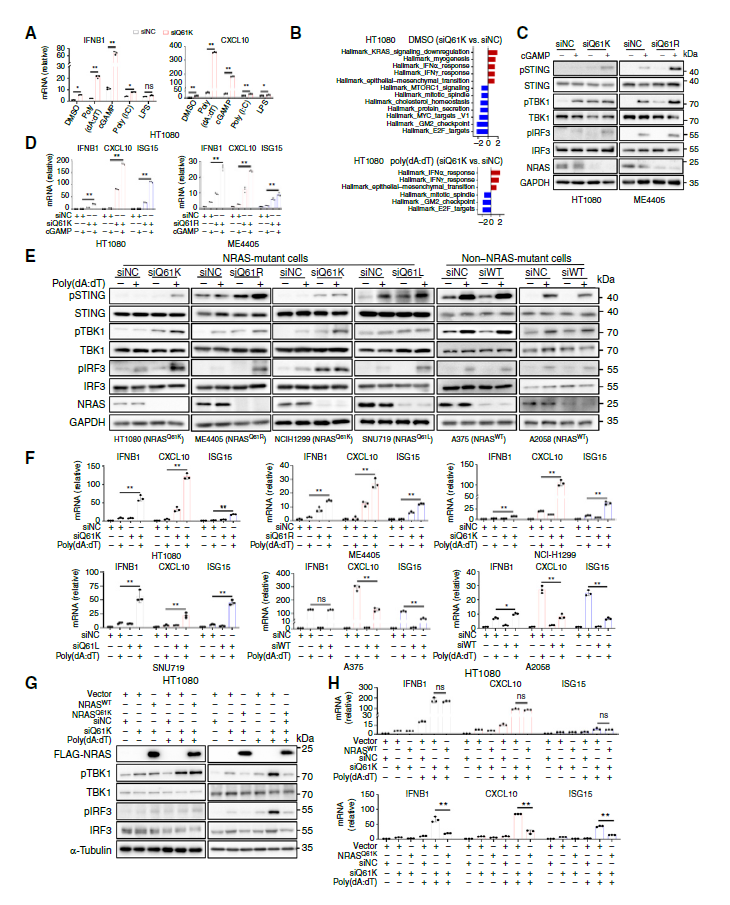
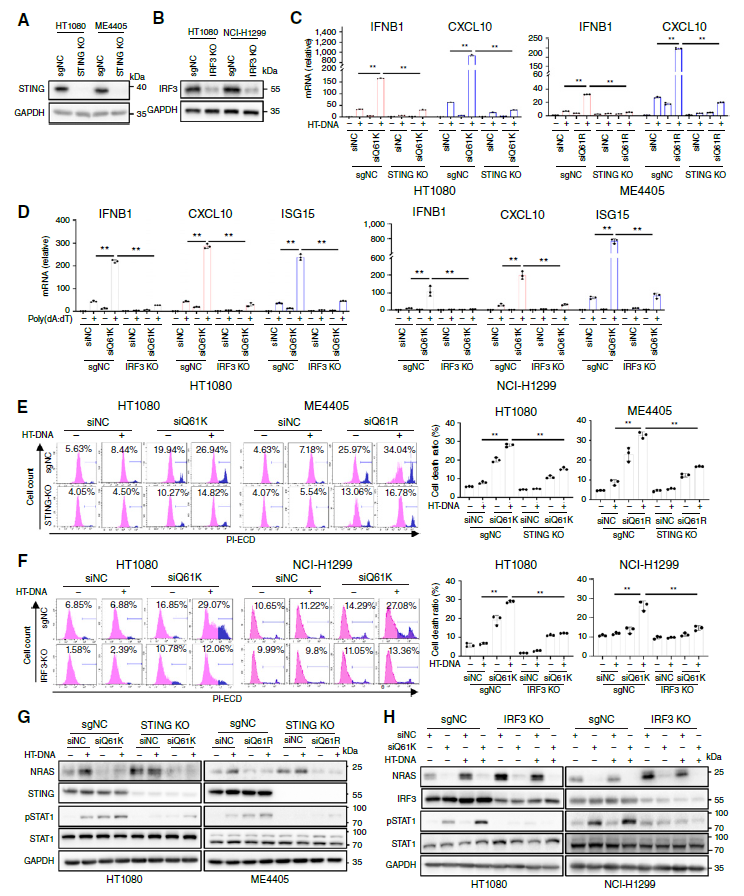
为了探究IFN-I反应在NRAS突变肿瘤细胞中的作用并确定突变NRAS影响的具体先天免疫通路,研究人员使用siRNA在多种NRAS突变细胞系(HT1080、ME4405、NCI-H1299、SNU719)中敲低Q61突变NRAS,分别采用随后分别用RIG-I/MAVS通路激动剂poly(I:C)、STING激动剂2'3'-cGAMP(B8362)、cGAS激动剂poly(dA:dT)和TLR4-TRIF通路激动剂LPS刺激细胞,并通过RNA-seq、GSEA、Western blot及qRT-PCR检测下游信号分子,同时使用带有2'-O-甲基修饰的siRNA排除序列非特异性干扰,并在HT1080细胞中过表达NRASQ61K或NRASWT进行验证,检测指标包括IFNB1、CXCL10、ISG15的mRNA水平以及STING、TBK1、IRF3的磷酸化水平。结果显示,敲低突变NRAS后,2'3'-cGAMP和poly(dA:dT)可导致IFNB1和CXCL10表达显著升高。转录组测序证实poly(dA:dT)可导致IFNα反应在敲低组显著正富集。敲低突变NRAS增强了TBK1、IRF3和STING的磷酸化及下游基因表达,且该效应在NRAS野生型细胞中不明显。过表达NRASQ61K可逆转上述效应,而野生型NRAS对此无效。综上所述,NRAS突变肿瘤细胞中的cGAS-STING信号通路受到抑制。
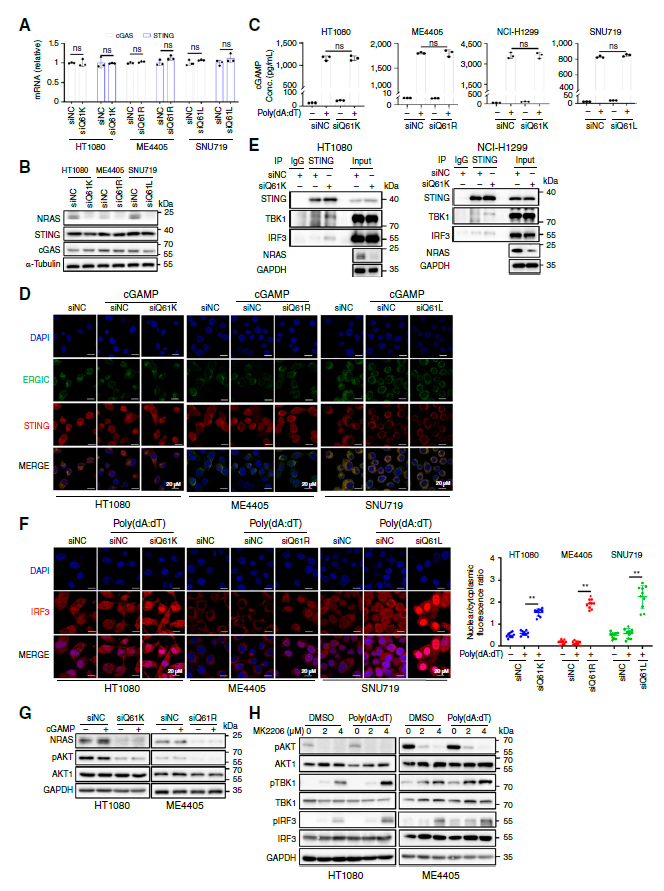
为了探究NRAS突变癌细胞中cGAS-STING通路失活的分子机制,研究人员通过qRT-PCR和Western blot检测cGAS和STING的表达,通过cGAMP ELISA检测cGAMP生成量,通过免疫荧光观察STING的亚细胞定位和IRF3的核质分布,通过CO-IP检测STING与TBK1/IRF3的结合,并使用AKT抑制剂MK-2206处理细胞并检测TBK1和IRF3的磷酸化水平。结果显示,敲低突变NRAS不影响cGAS和STING的表达及cGAMP生成,也不影响STING向高尔基体的转运,但显著增强了STING与TBK1和IRF3的结合。IRF3在NRAS突变细胞中滞留于胞质,敲低后转入细胞核。NRAS突变细胞中AKT过度激活,抑制AKT后可恢复TBK1和IRF3的磷酸化。综上所述,NRAS突变癌细胞中STING/TBK1/IRF3三聚体复合物的形成受阻,从而抑制IRF3的核转位和转录活性,其机制与AKT过度激活有关。
为了研究突变NRAS对cGAS-STING通路介导的细胞死亡的影响,研究人员利用CRISPR-Cas9技术在HT1080和NCI-H1299等细胞中构建STING敲除和IRF3敲除细胞系,在敲低突变NRAS后用cGAS-STING通路的激动剂HT-DNA或poly(dA:dT)刺激细胞,通过qRT-PCR检测IFNB1、CXCL10和ISG15的mRNA水平,通过PI染色流式细胞术检测细胞死亡率,并通过Western blot检测STAT1的磷酸化水平。结果显示,敲低突变NRAS后,HT-DNA和poly(dA:dT)刺激显著上调IFNB1、CXCL10和ISG15的表达,增加细胞死亡率,增强STAT1磷酸化。而敲除 STING或IRF3后,以上效应消失或减弱。综上所述,NRAS突变细胞无法有效启动cGAS-STING信号激活所诱导的内在细胞死亡反应。
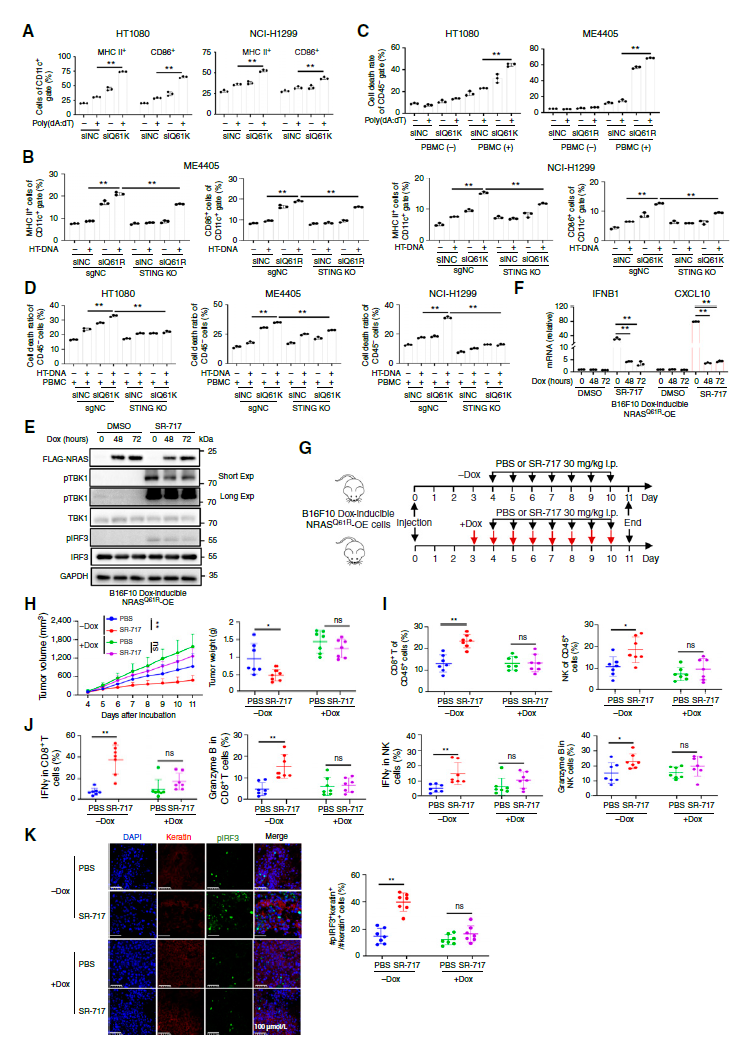
为了验证cGAS-STING信号失活是否介导NRAS突变肿瘤的免疫逃逸,研究人员在体外将poly(dA:dT)或HT-DNA预处理的NRAS突变肿瘤细胞与未成熟树突状细胞(DC)或PBMC共培养,流式检测DC成熟标志物(CD86、MHC II)和肿瘤细胞死亡率;同时建立Dox诱导型NRASQ61R过表达小鼠肿瘤模型,使用STING激动剂SR-717和Dox处理,检测肿瘤生长、肿瘤浸润淋巴细胞及免疫荧光检测肿瘤组织中磷酸化IRF3(pIRF3)等IFN-I反应相关指标的表达。结果显示,敲低NRAS显著促进DC成熟和PBMC介导的肿瘤细胞杀伤,而STING敲除可阻断这些效应。NRASQ61R过表达抑制了SR-717诱导的TBK1激活和ISG表达,削弱了SR-717的抑瘤效果,并阻止了SR-717对CD8+ T细胞、NK细胞浸润及细胞毒性功能的增强作用。SR-717仅可在非Dox组(NRAS野生型)中显著增加pIRF3阳性肿瘤细胞比例。综上所述,NRAS突变肿瘤中cGAS-STING通路失活可抑制IFN-I反应,介导肿瘤免疫逃逸。
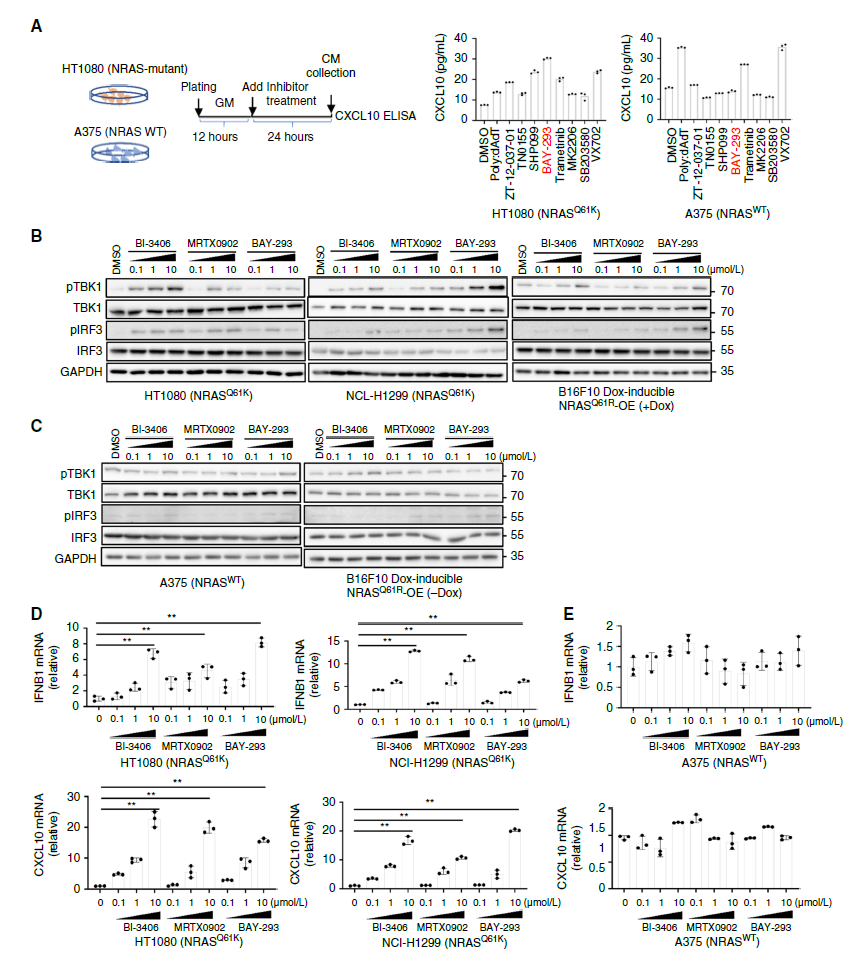
为了筛选能够重新激活NRAS突变肿瘤细胞cGAS-STING通路的药物,研究人员用8种涉及RAS相关通路不同靶点的激酶抑制剂处理HT1080(NRAS突变)和A375(NRAS野生型)细胞,通过ELISA检测条件培养基中CXCL10的分泌水平。结果显示,SOS1抑制剂BAY-293在HT1080细胞中最显著地促进CXCL10释放,但对A375细胞无影响。因此,研究人员进一步使用三种SOS1抑制剂(BAY-293、BI-3406、MRTX0902)处理多种NRAS突变和野生型细胞,通过Western blot检测TBK1和IRF3的磷酸化,通过qRT-PCR检测IFNB1和CXCL10的mRNA表达。结果显示,三种SOS1抑制剂可增加NRAS突变细胞中TBK1和IRF3的磷酸化以及IFNB1、CXCL10的mRNA表达,但在NRAS野生型细胞中无明显作用。综上所述,靶向SOS1的抑制剂可重新激活NRAS突变肿瘤细胞中的cGAS-STING信号通路。
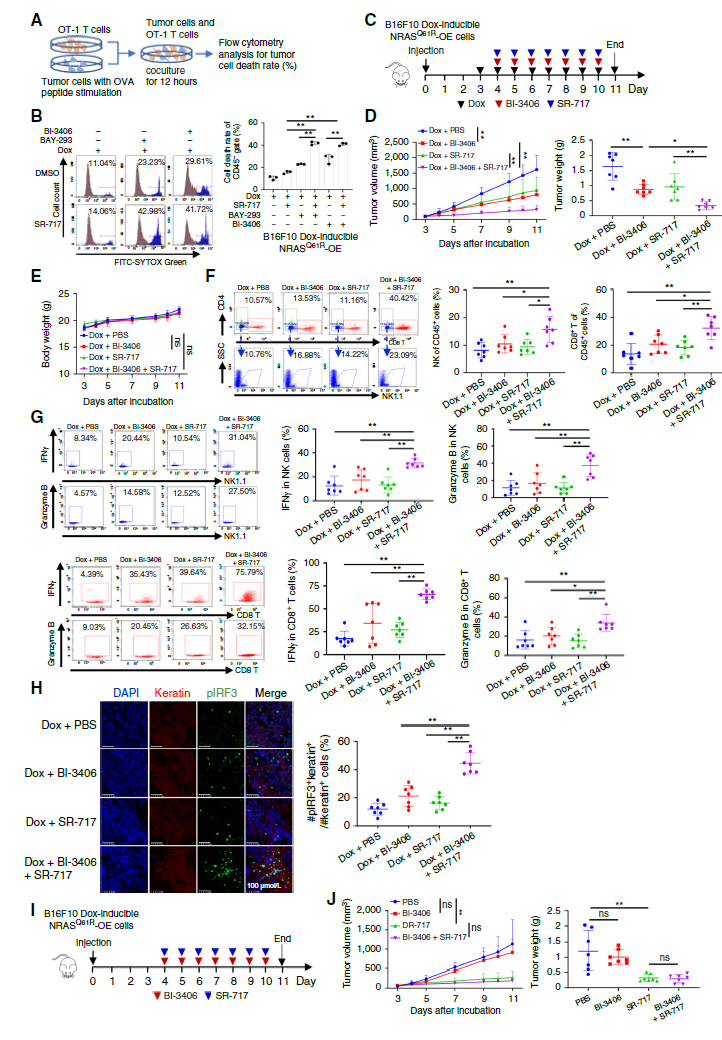
为了验证SOS1抑制剂联合STING激动剂对NRAS突变肿瘤的治疗潜力及特异性,研究人员在体外用SOS1抑制剂(BAY-293、BI-3406)和STING激动剂SR-717单独或联合处理Dox诱导型NRASQ61R过表达细胞,与OT-1 T细胞共培养后流式检测肿瘤细胞死亡率;随后建立上述小鼠模型,给予Dox、SR-717和BI-3406处理,观察肿瘤生长、小鼠体重,流式分析肿瘤浸润NK和CD8+ T细胞及IFNγ、颗粒酶B表达,免疫荧光检测pIRF3,同时在无Dox的NRAS野生型肿瘤中验证联合效应。结果显示,体外联合治疗显著增强OT-1 T细胞介导的肿瘤杀伤;体内联合治疗显著抑制NRASQ61R肿瘤生长,优于单药治疗,且未引起明显毒性。联合治疗显著增加肿瘤浸润NK和CD8+ T细胞比例及其IFNγ和颗粒酶B的表达,并提高pIRF3阳性肿瘤细胞比例。但在NRAS野生型肿瘤中,BI-3406无显著抗肿瘤作用,联合治疗未显示协同效应。综上所述,SOS1抑制剂与STING激动剂联合可通过激活cGAS-STING信号增强抗肿瘤免疫,特异性地抑制NRAS突变肿瘤生长。
研究结论
本研究系统揭示了NRAS突变肿瘤中存在cGAS-STING先天免疫信号通路的系统性抑制,导致I型干扰素反应下调和免疫逃逸。突变NRAS通过激活下游AKT信号,阻断STING/TBK1/IRF3三聚体复合物的组装,抑制IRF3核转位及下游基因转录。SOS1抑制剂能够特异性地重新激活NRAS突变肿瘤细胞中的cGAS-STING信号,而SOS1抑制剂与STING激动剂联合应用在体内外均可协同增强抗肿瘤免疫应答,促进细胞毒性NK细胞和CD8+ T细胞的浸润与活化,显著抑制NRAS突变肿瘤的生长,且该联合策略对NRAS野生型肿瘤无明显协同效应。因此,靶向SOS1联合STING激动剂为NRAS突变肿瘤提供了一种有前景的精准治疗新策略。


 沪公网安备 31011002003500
