
客户合作文章基本信息
研究背景
细胞依赖溶酶体回收养分、清除废物。能量应激(如葡萄糖饥饿)如何破坏溶酶体膜、细胞又如何修复,此前尚不清楚。已有研究指出,能量应激条件下,溶酶体转而摄取脂滴补充能源,多不饱和脂肪酸进入溶酶体膜、ROS氧化这些脂质并撕裂膜结构。ESCRT、CASM与TECPR1可能参与修复膜上小穿孔,但TECPR1是否独立参与溶酶体修复、具体机制尚不清楚。近日,来自上海交通大学的研究团队从葡萄糖饥饿入手,发现溶酶体吞入脂滴会撕裂自身膜,并确认TECPR1经膜管化执行修复。
研究内容
为了揭示葡萄糖饥饿如何损伤溶酶体膜并明确损伤来源,研究人员通过降低葡萄糖浓度制造能量短缺,用标记膜破裂溶酶体的mCherry-Gal3、溶酶体腔染料LysoTracker、以及标记腔内容物的FITC-dextran三种探针检测溶酶体损伤,并用中性脂染料BODIPY 493/503标记脂滴做共聚焦共定位,以HIS-SIM延时成像观察脂滴与溶酶体的动态接触、以TEM看超微结构。结果显示,葡萄糖饥饿越久、葡萄糖浓度越低,Gal3斑点越多、LysoTracker流失越重、FITC-dextran由点状转为弥散。共聚焦显微镜显示Gal3阳性的破损溶酶体与脂滴重叠,HIS-SIM显示脂滴反复撞击溶酶体,直至一部分进入溶酶体并随即引发损伤。TEM显示破损溶酶体紧邻脂滴。
为了验证损伤是否来自溶酶体对脂滴的摄取,研究人员通过DGAT抑制剂去除脂滴、以油酸加棕榈酸增加脂滴供给,在两种处理下检测Gal3与LysoTracker读数。结果显示去除脂滴后损伤显著下降,供给更多脂滴则损伤上升。
为了明确ROS氧化哪些膜脂,研究人员通过脂质组分析破裂膜的磷脂组成、用ROS清除剂DFO与Fer-1处理、并检测胞质ROS水平,检测多不饱和脂肪酸磷脂(PUFA-PL)水平、ROS与损伤程度。结果显示破裂膜上PUFA-PL升高,DFO与Fer-1显著减轻损伤,胞质ROS在溶酶体损伤出现之后才升高。敲除自噬关键蛋白ATG5的HepG2细胞仍出现同等损伤。
综上所述,葡萄糖饥饿条件下,溶酶体摄取脂滴以获取能量,溶酶体膜因此富集多不饱和脂肪酸,被ROS氧化而破裂,直接造成溶酶体损伤。损伤来源是脂滴摄取而非单纯营养缺乏,且不依赖自噬。
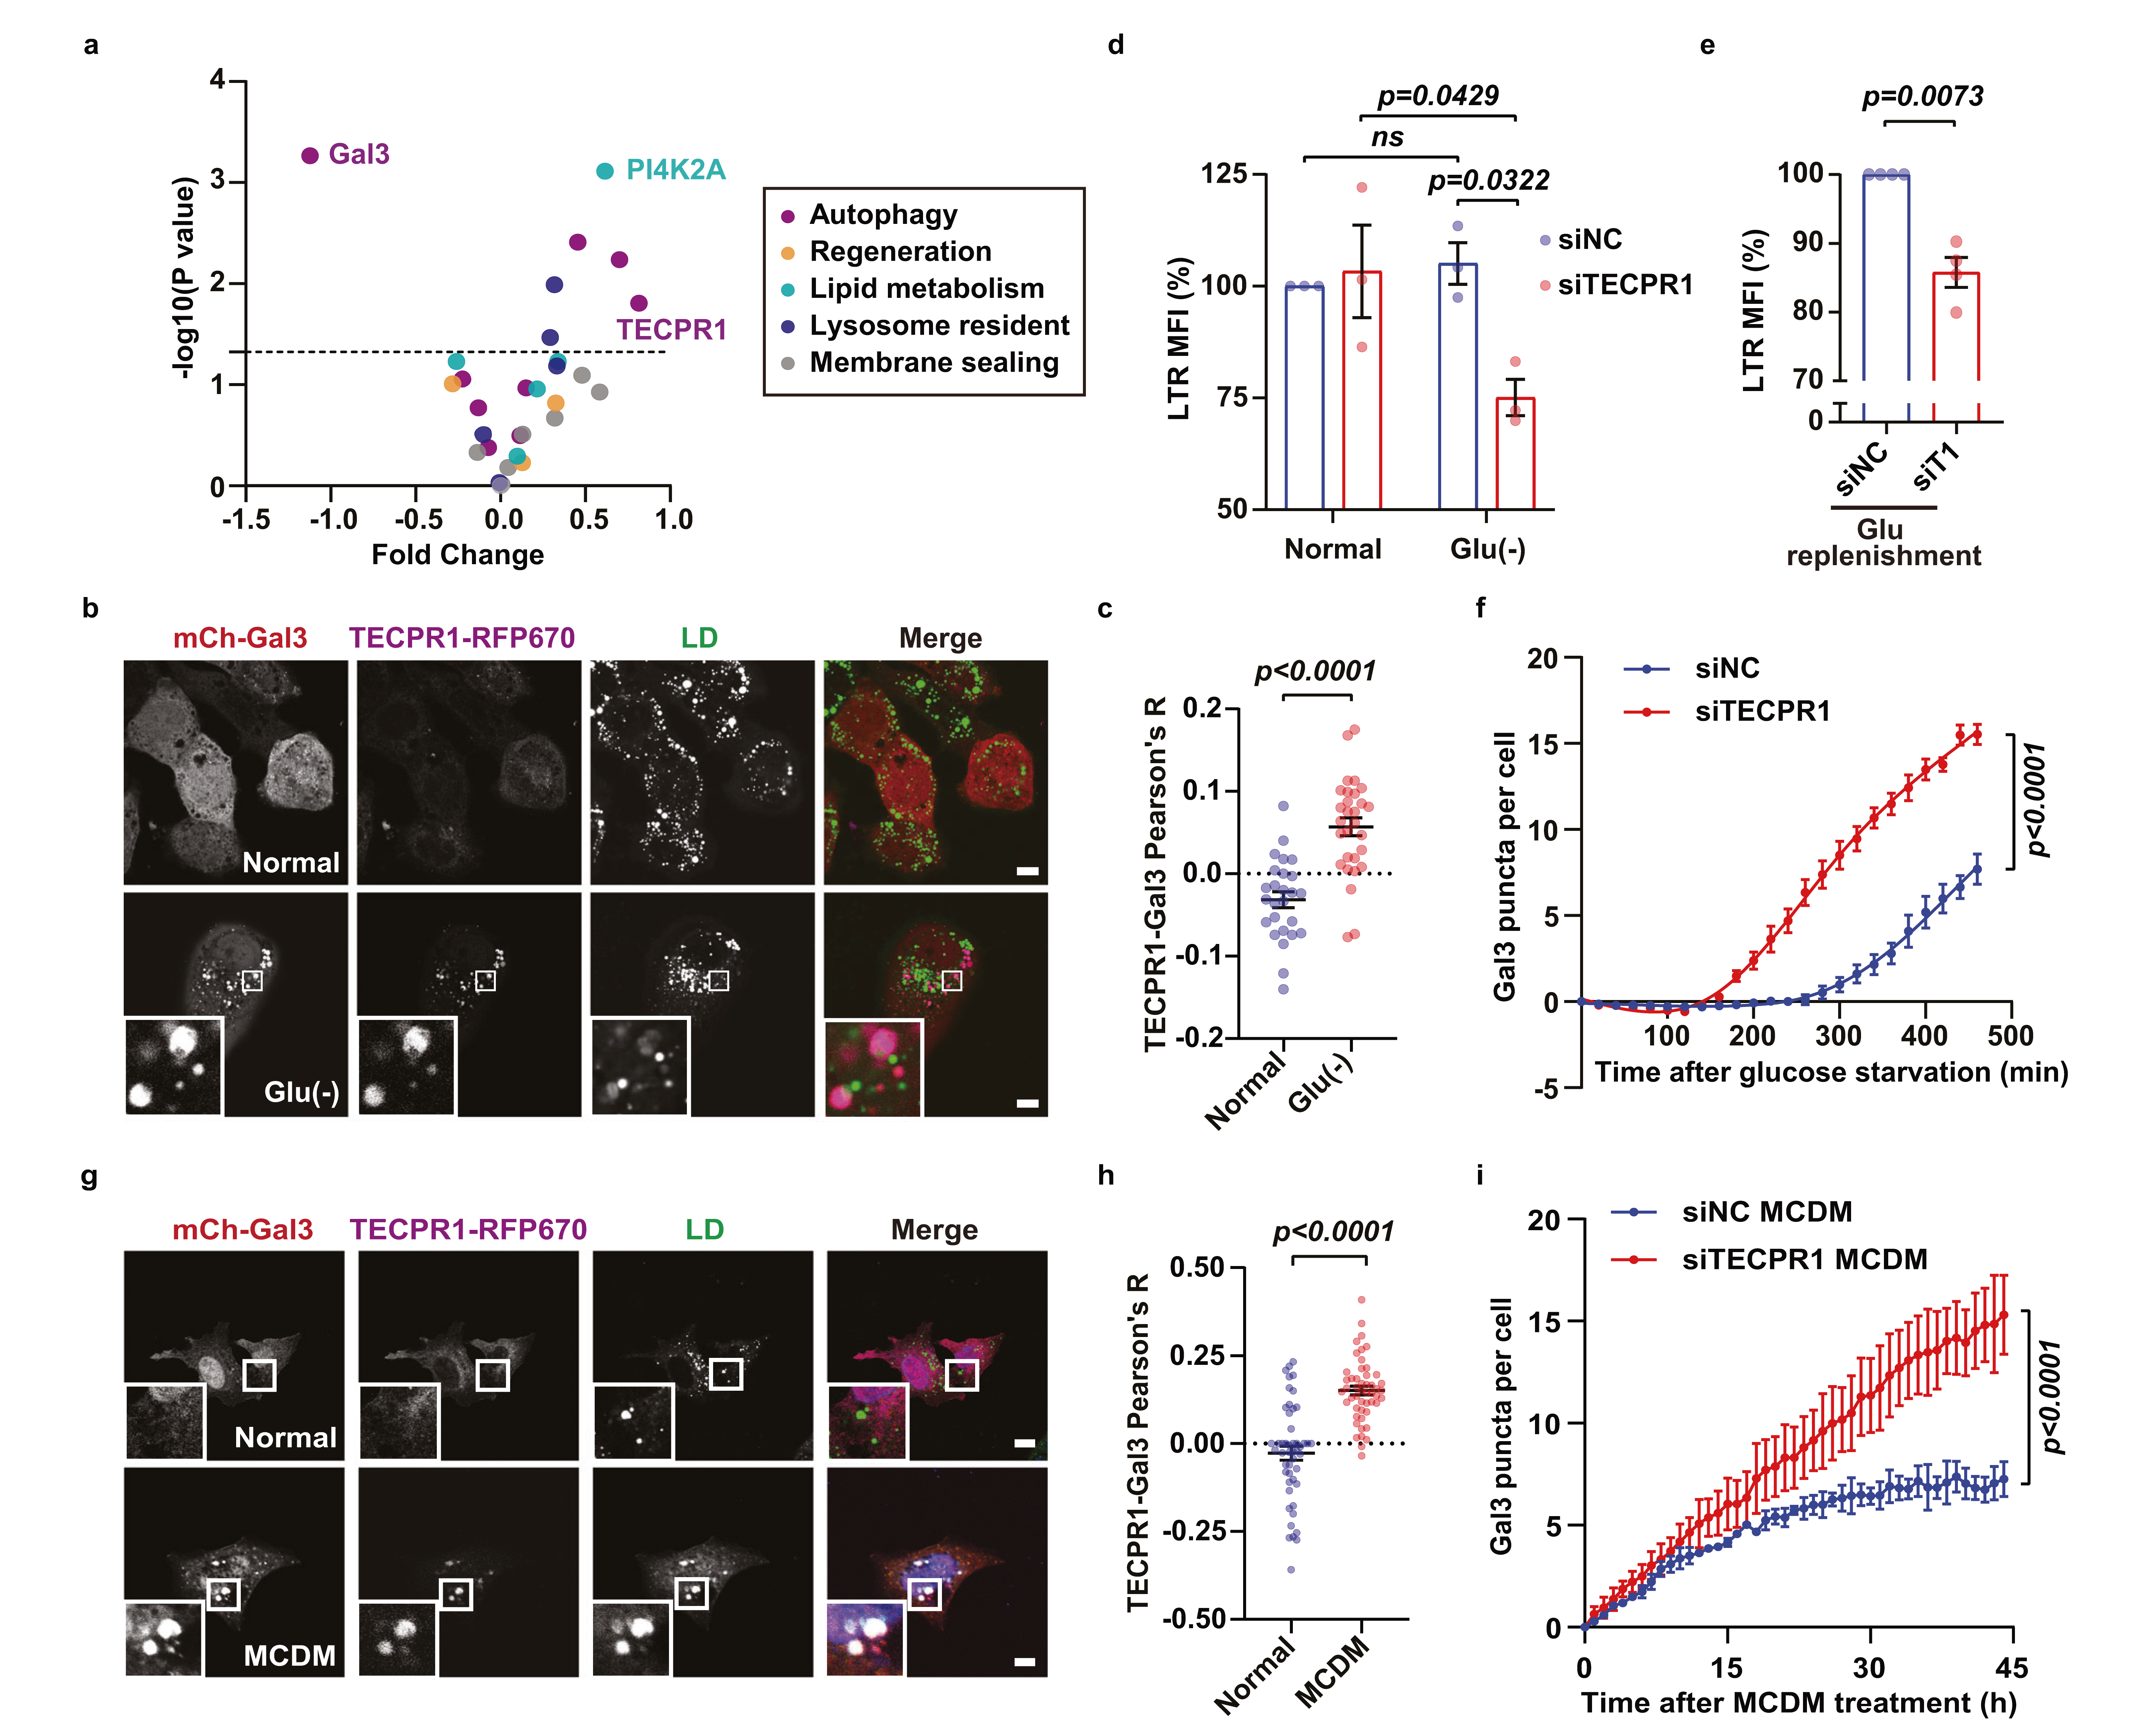
为了筛选并确认修复此类损伤的关键因子,研究人员通过siRNA screening,靶向膜封合、膜管化再生、脂代谢、破损溶酶体清除及溶酶体驻留蛋白等相关基因,在葡萄糖饥饿下用mCherry-Gal3强度量化损伤累积。结果显示受筛基因中,敲低TECPR1后每细胞Gal3强度升高最显著,破损溶酶体修不掉、越积越多。
为了确定TECPR1是否转位至破损溶酶体以及这些溶酶体是否含脂滴,研究人员将TECPR1-RFP670与mCherry-Gal3转入HepG2,做葡萄糖饥饿下共聚焦成像、并用中性脂染料BODIPY 493/503染脂滴,检测TECPR1–Gal3共定位与脂滴位置;通过时序活细胞成像检测转位与脂滴吞入的先后。结果显示TECPR1信号与Gal3斑点落在同一细胞器,这些Gal3阳性的破损溶酶体内部含有已吞入的脂滴,且转位发生在脂滴吞入之后。
为了确认TECPR1对多种损伤源的感应方式,研究人员通过HIS-SIM与FRAP观察U2OS稳转的TECPR1-EGFP在LLOMe、GPN、氯喹、硅晶体、SARS-CoV-2 ORF3a诱导的溶酶体损伤下的分布与动态。结果显示,HIS-SIM显示TECPR1-EGFP在渗漏溶酶体上聚成环状结构,FRAP显示漂白后荧光迅速恢复,TECPR1-EGFP在LysoTracker信号下降之后、Gal3斑点出现之前即转位至破损溶酶体,GPN、氯喹、硅晶体、SARS-CoV-2 ORF3a同样引起TECPR1转位。
综上所述,TECPR1在膜破裂之初即转位至破损溶酶体、启动修复,覆盖缺糖致脂滴摄取、LLOMe等化学与颗粒损伤、病毒蛋白等多种损伤源。
为了验证TECPR1是否直接执行修复并明确它与已知通路的关系,研究人员通过溶酶体损伤诱导剂LLOMe损伤处理后用LysoTracker与溶酶体膜完整性探针mCherry-pHluorin-LAMP1检测修复恢复速度,敲除或敲低TECPR1。结果显示敲除或敲低TECPR1后,LLOMe撤除后LysoTracker重新蓄积变慢、破损溶酶体占比升高、Gal3与LAMP2双阳性斑点显著多于对照组。
为了明确TECPR1与ESCRT、CASM的关系,研究人员通过联合敲低ESCRT组分TSG101与ALIX、用SAR405抑制VPS34、敲低ATG5,检测LysoTracker蓄积与TECPR1转位。结果显示分别敲低TECPR1与阻断ESCRT-III都延缓LysoTracker蓄积,但三者同时敲低并不比单独敲低任一项更严重。SAR405阻断CASM或敲低ATG5抑制LC3脂化后,TECPR1转位至破损溶酶体的斑点数不受影响。
综上所述,TECPR1直接执行溶酶体修复,既非ESCRT下游,也不依赖CASM招募,是一条独立的修复分支。
为了确定破损膜上TECPR1结合的脂质类型,研究人员通过PLO、GUV结合实验、CFA检测全长蛋白及N-dysferlin片段对磷脂酰肌醇 4-磷酸(PI4P)与鞘磷脂(SM)的结合,敲低脂质激酶PI4K2A阻断PI4P生成,用PI4P探针mCherry-OSBP-PH做活细胞共定位。结果显示,TECPR1与N-dysferlin片段均优先结合PI4P、强于鞘磷脂,且mCherry-OSBP-PH与TECPR1落在同一破损膜上。
为了确定在TECPR1中用于结合PI4P的结构域,研究人员TECPR1-KO细胞中分别回补全长、敲除N-dysferlin结构域或敲除PH结构域的TECPR1,检测其转位。敲低PI4K2A后,PI4P不再生成,TECPR1难以转位至破损溶酶体。结果显示,敲除N-dysferlin结构域后TECPR1无法转位至膜,敲除PH结构域则无影响。
综上所述,TECPR1转位至破损溶酶体,通过N-dysferlin结构域识别并锚定膜上的PI4P。PH结构域不参与锚定。
为了揭示TECPR1修复溶酶体的物理方式,研究人员通过在LLOMe与葡萄糖饥饿条件下做活细胞成像追踪TECPR1阳性膜管动态,并标记JIP4(LYTL管的马达接头蛋白)、Rab10(被LRRK2磷酸化的小GTP酶)、LAMP1(溶酶体膜标志蛋白)、LC3(自噬标志蛋白)与PI(4,5)P2(质膜信号脂)等已知管状结构相关蛋白,以LysoTracker与pHluorin-LAMP1验证修复。结果显示,多数破损溶酶体长出TECPR1阳性膜管,膜管从LysoTracker流失的膜区生长并延伸,串起Gal3标记的破损膜成分的囊泡,最终从溶酶体脱落、把Gal3标记的破损膜成分释放进胞质。脱落后剩余溶酶体重新蓄积LysoTracker、pHluorin-LAMP1信号消失。该膜管仅富集PI4P,无LAMP1与LC3,与ALR、ACR、LYTL等已知管状结构无共定位。
为了确认微管与膜管在修复中的角色,研究人员用微管解聚剂诺考达唑(Nocodazole)破坏微管后检测膜管形成与LysoTracker恢复。结果显示,nocodazole破坏微管后膜管不再形成,但TECPR1仍正常转位,且LysoTracker蓄积变慢。
综上所述,溶酶体膜发生大面积破损时,TECPR1通过膜管富集破损膜段。微管在破损处向外伸出,膜管沿微管垂直破损面延伸,携带破损成分脱落进入胞质完成剔除,留下完整溶酶体完成修复。
为了找到与TECPR1协同成管的因子,研究人员通过TAP-MS筛选TECPR1互作蛋白,以co-IP与PLA确认TECPR1–KIF1A结合,敲低KIF1A观察膜管与修复。结果显示,质谱筛出驱动蛋白-3家族的马达蛋白KIF1A与TECPR1结合,PLA在LLOMe下信号增强。敲低KIF1A后,膜管数减少,LysoTracker蓄积变慢,Gal3斑点增多。仅含N-dysferlin的TECPR1片段结合KIF1A弱、不能成管。
为了在体外重演成管,研究人员用PI4P或SM构建GUV、构建微管并用紫杉醇(Paclitaxel,A4393)进行稳定处理,并添加TECPR1、KIF1A、ATP构建体外成管体系,检测膜管生成。结果显示,只有TECPR1、KIF1A、ATP与微管四者都有的PI4P构建的 GUV才能长出膜管,缺任一蛋白、换用N-dysferlin片段或换用对照GUV均失败。
综上所述,KIF1A与TECPR1配合、沿微管生成膜管。在体外,TECPR1、KIF1A、ATP与微管作用于PI4P的GUV即可长出膜管,而TECPR1单独锚定PI4P不足以启动膜管生成。
为了评估能量短缺中TECPR1功能缺陷的后果,研究人员通过在葡萄糖饥饿下敲低TECPR1或KIF1A,观察脂滴堆积、溶酶体内脂滴滞留与细胞死亡,并采用DFO、Fer-1、V-ATPase抑制BafA1与敲除N-dysferlin的TECPR1四种挽救处理,检测细胞死亡。结果显示,敲低TECPR1或KIF1A后脂滴在溶酶体内堆积、细胞死亡上升。DFO、Fer-1与BafA1均可挽救细胞死亡,敲除N-dysferlin的TECPR1不能。
为了在小鼠体内验证,研究人员通过高脂饮食诱导非酒精性脂肪肝(MAFLD)小鼠(Tecpr1野生型与敲除型两组)并饥饿数日,用标记肝细胞损伤的血清肝酶AST/ALT、标记巨噬细胞的F4/80与MPO、以及Gal3染色检测肝损伤。结果显示,Tecpr1敲除者饥饿后AST、ALT升高,肝脂滴面积增大、Gal3染色增强,F4/80与MPO浸润增强,肝中LC3脂化保留、ATG16L1仍转位至破损溶酶体,FIP200敲除修复几乎不受损。
综上所述,TECPR1介导的膜管化修复保障脂滴周转与细胞存活。敲除TECPR1后脂滴滞留、脂毒性积累,在MAFLD小鼠中放大饥饿诱导的肝损伤与炎症。溶酶体损伤驱动细胞死亡。
研究结论
能量短缺条件下,溶酶体主动吞入脂滴,ROS氧化自身富含多不饱和脂肪酸的膜脂,破坏溶酶体膜。TECPR1通过N-dysferlin结构域锚定破损膜上的PI4P,招募KIF1A,沿微管长出膜管,富集破损部分,排放到胞质,留下可重新酸化修复的完好溶酶体自行修复。该通路独立于ESCRT与CASM相关途径。这一膜管化修复通路在能量短缺中保护肝脏,缺失会加重MAFLD中的饥饿性肝损伤。


 沪公网安备 31011002003500
