
客户合作文章基本信息
研究背景
哺乳动物在低温环境中通过适应性产热维持体温。适应性产热主要通过激活棕色脂肪组织(BAT)和白色脂肪组织(WAT)中的米色脂肪细胞的生成来实现。米色脂肪能够氧化脂质和葡萄糖产热,从而增强能量消耗、改善葡萄糖稳态和胰岛素敏感性,是防治肥胖及代谢综合征的重要靶点。低温暴露可重塑肠道菌群组成,促进产热,但具体的菌种及其代谢物如何直接调控米色脂肪生成仍不明确。近日,来自西北农林科技大学和伊利诺伊大学的研究团队发现了介导低温适应性产热的关键肠道微生物及其代谢产物,并系统阐明其作用机制。
研究内容
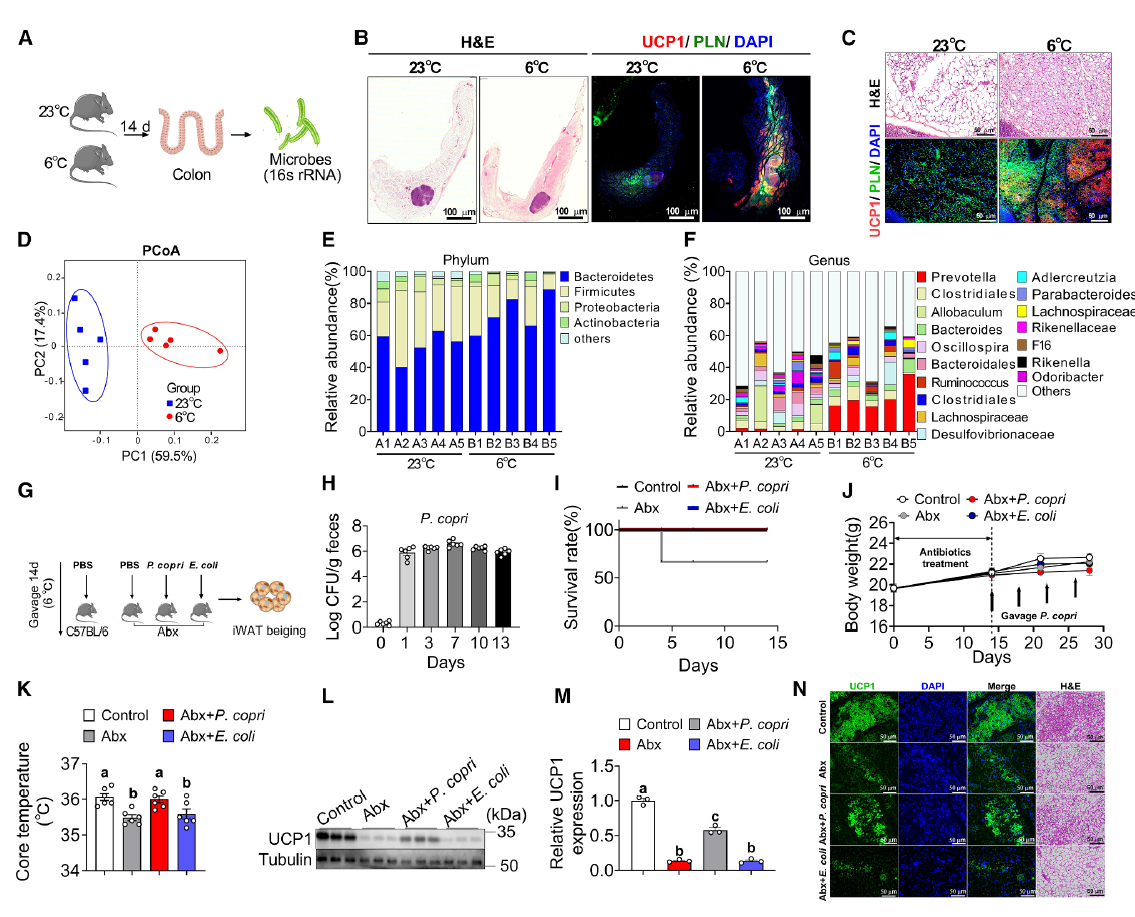
为了探究肠道菌群在产热适应中的作用并明确P. copri的功能,研究人员对室温(23°C)和低温(6°C)饲养的小鼠结肠内容物进行16S rRN测序和代谢组学分析。结果显示,低温暴露显著增加Bacteroidetes门和Prevotella属丰度。研究人员先用抗生素清除小鼠内源性菌群,再分别将PBS、大肠杆菌或Prevotella copri(P. copri)重新植入小鼠,随后进行低温暴露,检测iWAT组织学、米色化标志物UCP1表达、核心体温、体重及存活率等指标。 结果显示,P. copri定植小鼠较对照组表现出更强的耐寒性(存活率提高、核心体温维持、体重稳定),且iWAT中UCP1蛋白水平和多房脂肪细胞比例显著升高,但BAT产热活性无显著差异,同时肝脏代谢基因表达恢复。综上所述,P. Copri通过选择性促进iWAT米色化并激活肝脏代谢程序,增强全身能量消耗和低温耐受。
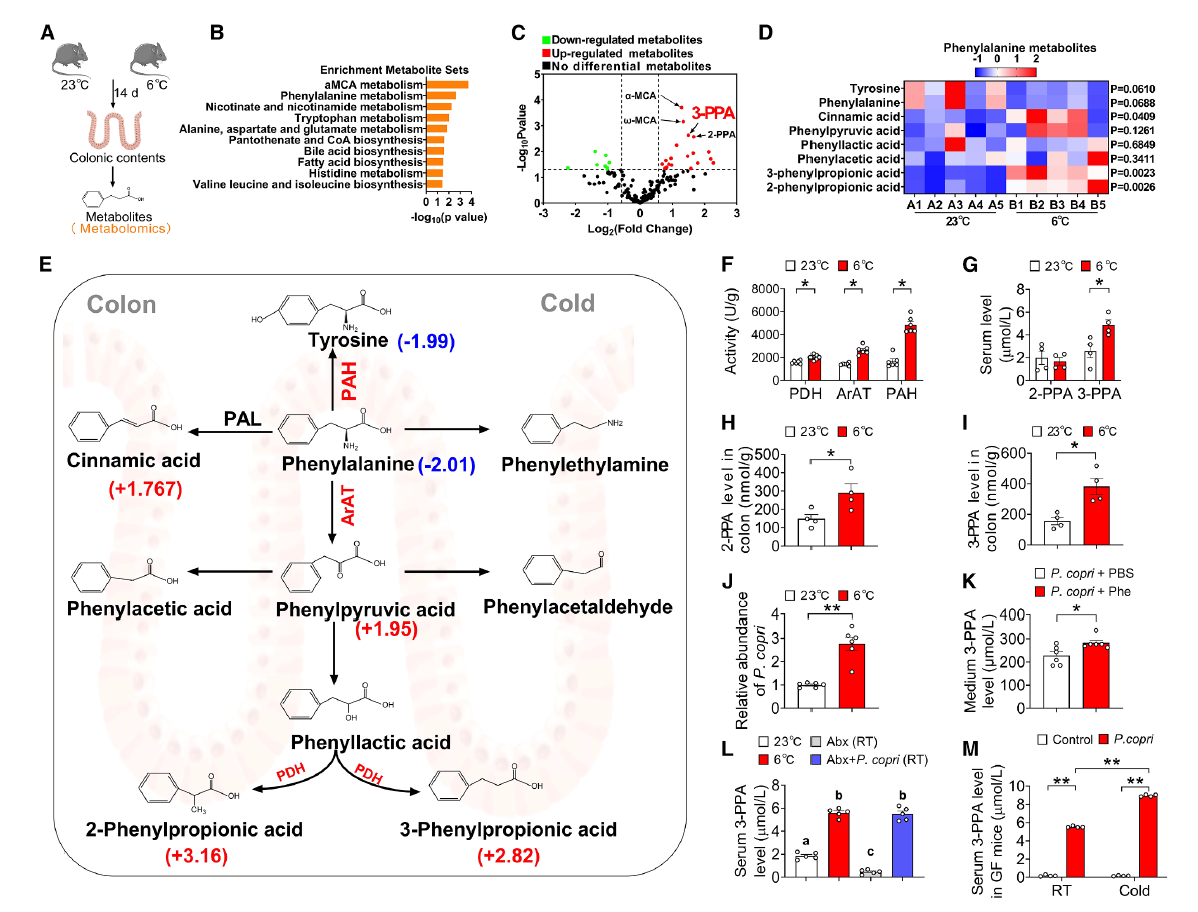
为了鉴定P. copri促进米色脂肪生成的关键效应代谢物,研究人员对低温与室温饲养的小鼠的结肠内容物进行代谢组学分析,结果显示低温环境优先增强苯丙氨酸向3-PPA的转化,使结肠和血清中3-苯基丙酸(3-PPA)水平升高。研究人员在体外培养P. copri及已报道的3-PPA产生菌,同时检测抗生素处理和P. copri定植小鼠的血清代谢物水平,检测苯丙氨酸代谢通路相关代谢物(3-PPA、2-PPA)、关键酶活性及不同菌种的3-PPA产量。 结果显示,P. copri在苯丙氨酸存在下可高效产生3-PPA。抗生素处理显著降低小数血清3-PPA,而P. copri定植可恢复其水平。此外,C. sporogenes和P. anaerobius也能产生3-PPA并促进iWAT UCP1表达。综上所述,P. copri是低温诱导3-PPA升高的主要微生物来源,而3-PPA可驱动宿主的代谢适应低温。
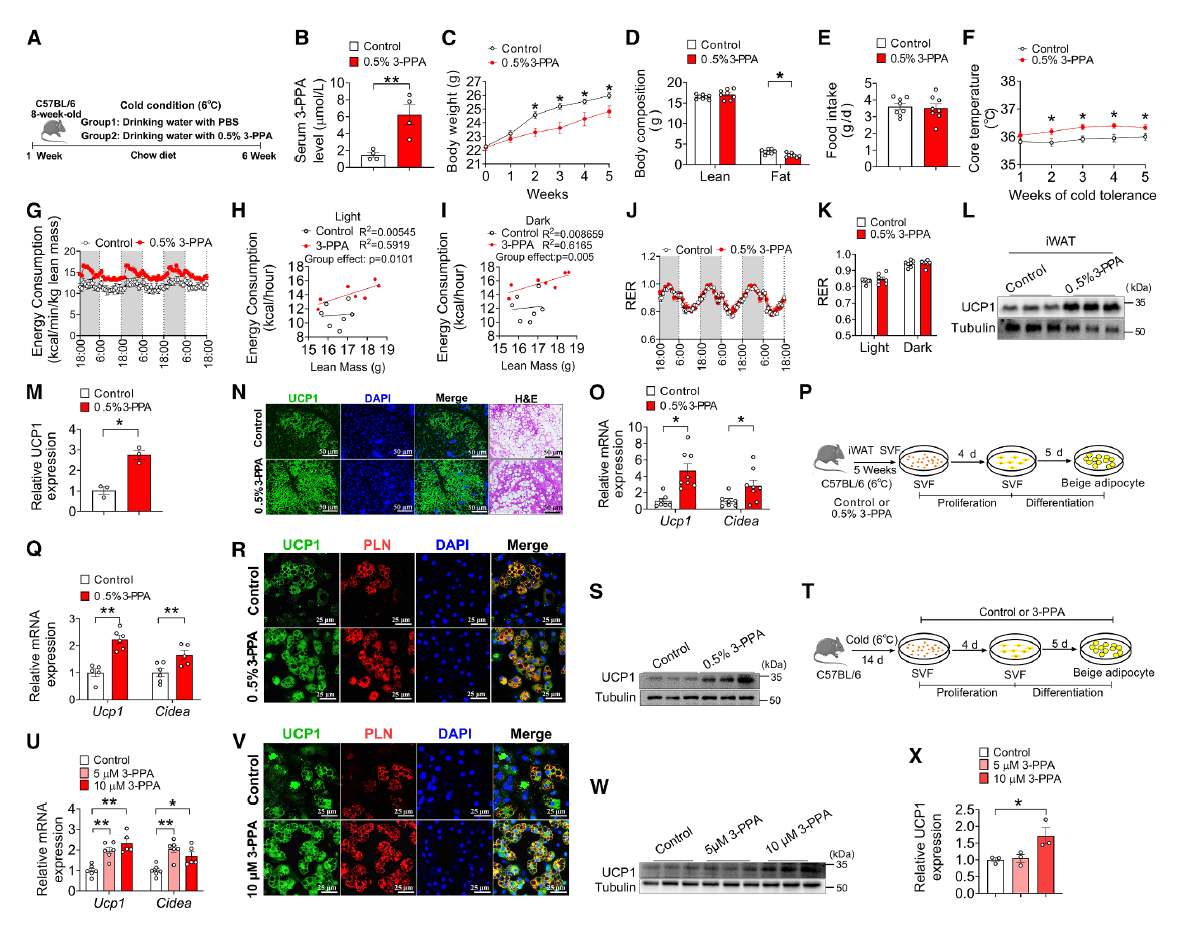
为了确定3-PPA在产热适应中的生理功能,研究人员在小鼠饮用水中添加0.5% 3-PPA并在低温(6°C)下饲养5周。结果显示,3-PPA处理小鼠血清和iWAT中3-PPA水平升高,体重和脂肪质量(肝脏、iWAT、eWAT)显著降低,食物摄入不变,从第2周起核心体温持续升高,能量消耗和氧气消耗增加;iWAT中UCP1蛋白、mRNA及多房米色脂肪细胞显著增加,BAT无变化。随后研究人员分离这些小鼠的SVF细胞进行体外米色脂肪分化实验,检测血清和组织3-PPA水平、体重、体成分、核心体温、代谢笼参数及产热标志物表达。结果显示,低温下来自3-PPA处理小鼠的SVF细胞及直接经3-PPA处理的SVF细胞米色分化能力增强,但在室温下3-PPA无此效应。综上所述,3-PPA在低温下可促进iWAT米色化,增强能量消耗和低温耐受。
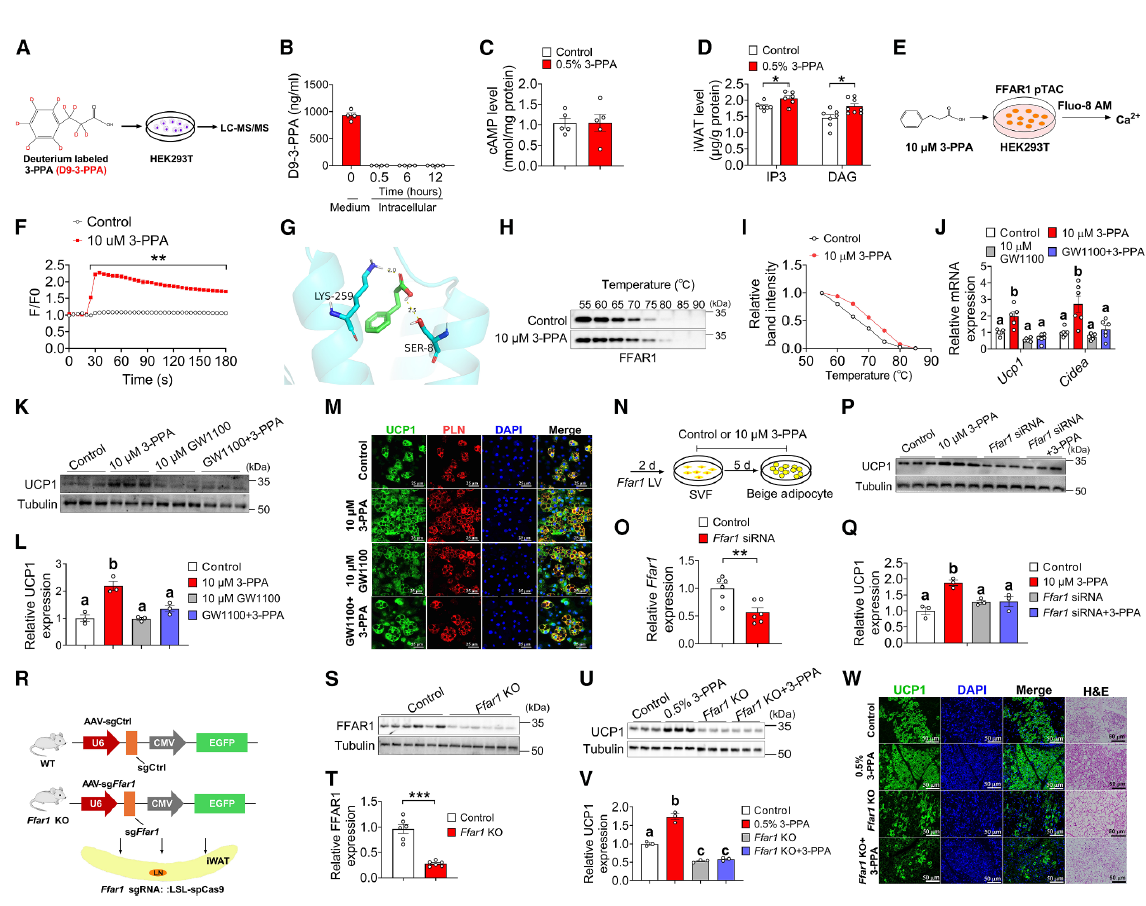
为了筛选并验证介导3-PPA促米色化效应的受体,研究人员首先追踪D9标记3-PPA的细胞内化,随后检测3-PPA处理后iWAT中第二信使水平。结果显示,3-PPA主要滞留于细胞外,胞内几乎检测不到游离的3-PPA。3-PPA处理显著升高了IP3和DAG的含量,但未改变cAMP水平,说明该现象可能与Gq偶联受体有关。 研究人员选择了一个已有文献报道可对3-PPA衍生物产生反应的Gq偶联受体达FFAR1,在HEK293T细胞中过表达FFAR1检测钙流及受体结合,利用AutoDock Vina进行分子对接预测结合位点,并通过细胞热迁移实验(CETSA)检测FFAR1蛋白的热稳定性。结果显示,3-PPA可诱导胞质游离钙离子浓度升高。 分子对接和CETSA证实3-PPA与FFAR1直接结合并增加其稳定性。研究人员进一步利用FFAR1抑制剂GW1100和siRNA处理 SVF细胞,并构建脂肪组织靶向敲除FFAR1的小鼠,检测UCP1表达、cAMP/IP3/DAG水平、钙离子动态、FFAR1蛋白稳定性及米色分化指标。结果显示,药理学抑制或敲低/敲除FFAR1均可抵消3-PPA诱导的产热基因上调和iWAT米色化。综上所述,FFAR1是3-PPA诱导米色脂肪生成的关键膜受体,通过Gq偶联信号通路介导其产热效应。
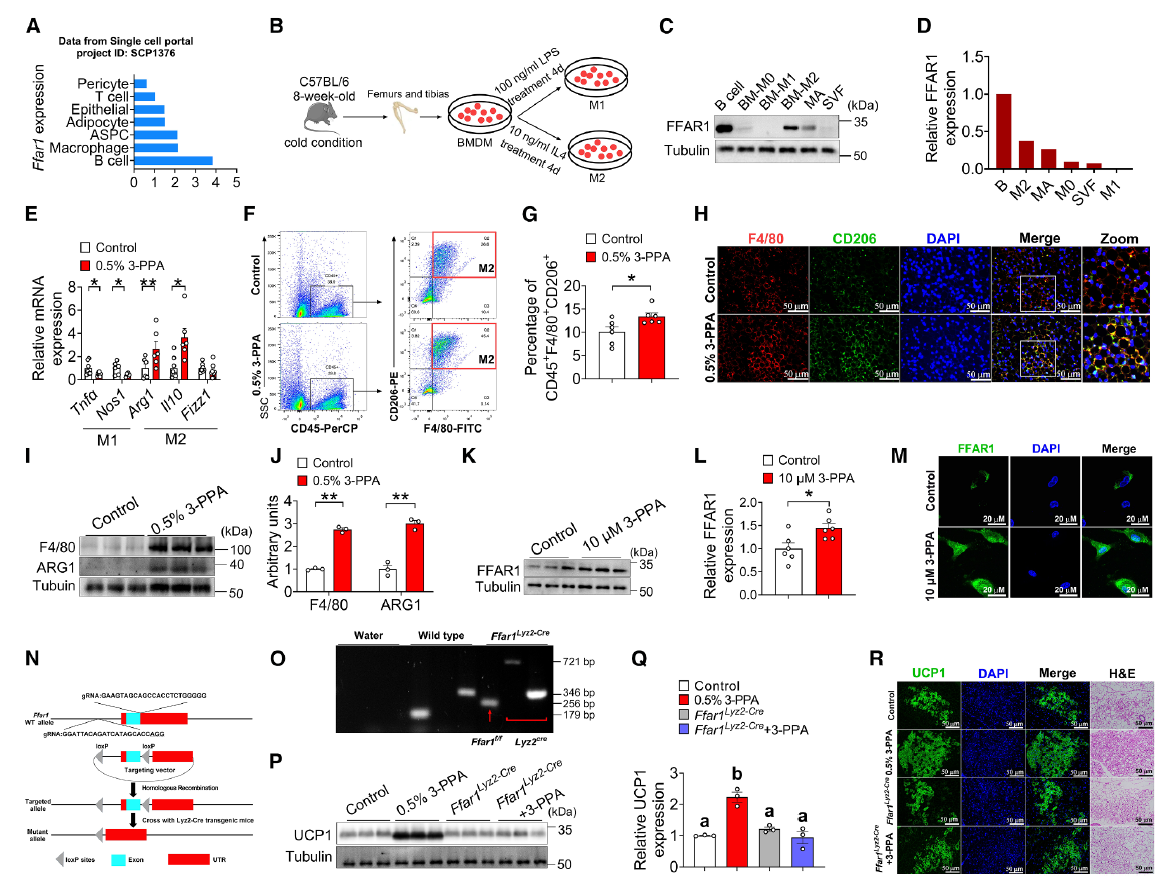
为了明确表达FFAR1并介导3-PPA米色化效应的具体细胞类型,研究人员利用公共单细胞RNA测序数据分析各细胞亚群的Ffar1转录水平,同时分离B细胞、骨髓来源M0/M1/M2巨噬细胞、成熟脂肪细胞及SVF细胞通过Western blot检测FFAR1蛋白。结果显示,Ffar1 mRNA在B细胞和巨噬细胞中表达最高。Western blot证实B细胞和M2巨噬细胞中FFAR1蛋白水平高,成熟脂肪细胞中低,Pdgfrα+脂肪前体细胞中几乎检测不到。研究人员构建了脂肪细胞特异性Ffar1敲除小鼠和巨噬细胞特异性Ffar1敲除小鼠,给予3-PPA处理并暴露于低温环境,检测iWAT中UCP1表达及米色化程度,并通过qPCR、流式细胞术、免疫荧光和Western blot检测M1/M2巨噬细胞标志物。 结果显示,脂肪细胞特异性缺失Ffar1并未阻断3-PPA诱导的iWAT米色化。巨噬细胞Ffar1缺失显著损害基础米色化水平,并完全消除3-PPA诱导的UCP1上调、多房脂肪细胞形成及UCP1阳性细胞增加。3-PPA显著降低M1标志物Tnfα和Nos1的mRNA水平,升高M2标志物Arg1、Il10和Fizz1的mRNA水平;流式分析显示CD45+ F4/80+ CD206+ M2样巨噬细胞比例显著增加。免疫荧光和Western blot证实F4/80、CD206及ARG1蛋白表达增强。
为了验证3-PPA能否直接作用于M2巨噬细胞并调节FFAR1表达,研究人员体外培养骨髓来源M2巨噬细胞(BMDMs),给予3-PPA处理,通过Western blot和免疫荧光检测FFAR1蛋白水平。结果显示,3-PPA处理显著上调M2巨噬细胞中FFAR1蛋白表达。综上所述,3-PPA通过激活M2样巨噬细胞表面的FFAR1,促进其极化和在iWAT中的募集,从而间接驱动米色脂肪细胞形成。
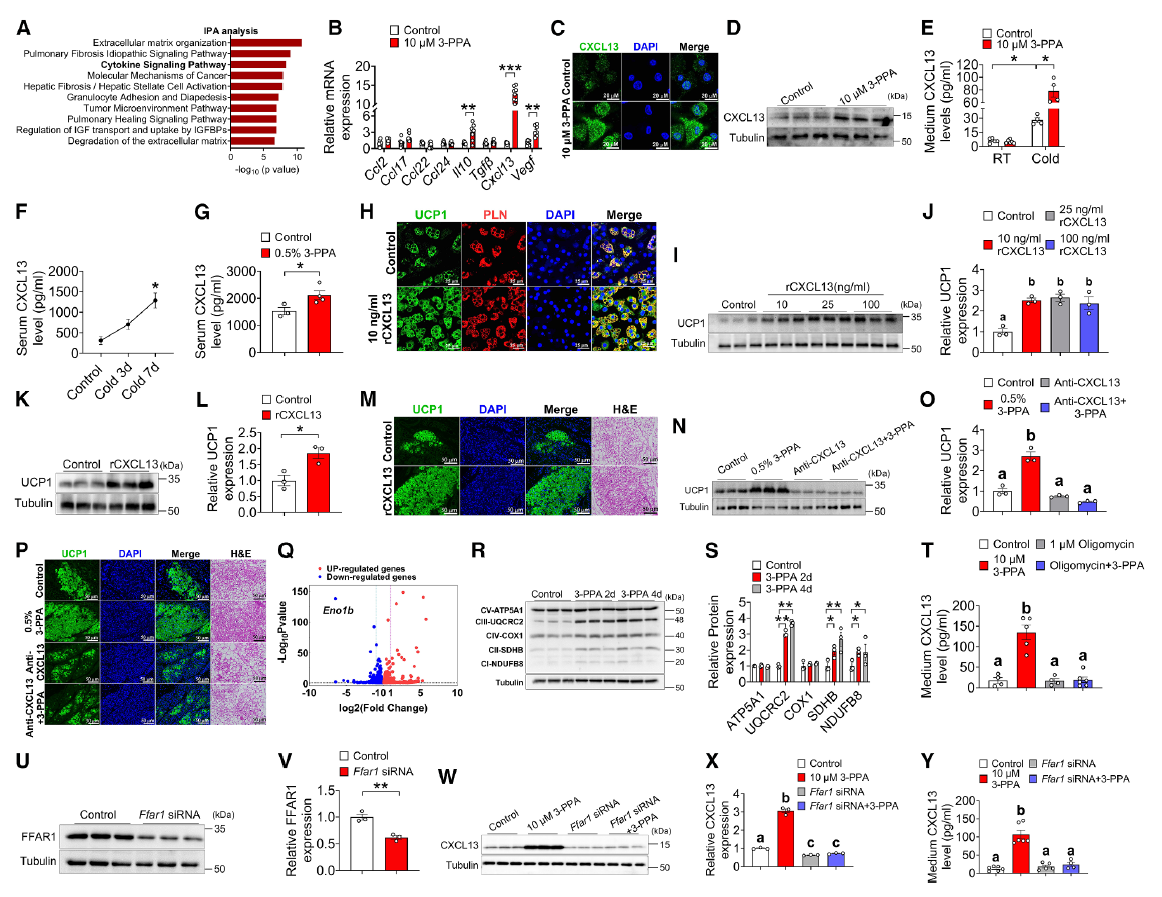
为了阐明3-PPA激活M2巨噬细胞后的下游效应机制,研究人员对3-PPA处理的M2巨噬细胞进行转录组测序,通过ELISA检测CXCL13分泌,并在体内外使用重组CXCL13和抗CXCL13中和抗体进行功能验证,同时检测线粒体氧化磷酸化(OXPHOS)和NF-κB通路,检测差异表达基因、CXCL13 mRNA/蛋白、血清CXCL13、UCP1表达、线粒体蛋白水平及NF-κB核转位。结果显示3-PPA处理使M2巨噬细胞中CXCL13上调最显著,体内外分泌均增加。添加CXCL13可促进SVF米色分化和iWAT UCP1表达,而中和CXCL13则削弱3-PPA效应。3-PPA抑制糖酵解关键酶Eno1,上调OXPHOS基因和线粒体蛋白。
为了阐明氧化磷酸化与CXCL13转录调控之间的信号联系,研究人员使用线粒体ATP合酶抑制剂寡霉素、NF-κB抑制剂JSH-23(B1645)、胰岛素预处理M2巨噬细胞,或利用利用siRNA敲低M2巨噬细胞中的FFAR1,再加入3-PPA,ELISA检测培养上清中CXCL13水平,并检测细胞活力和NF-κB的核转位。结果显示,寡霉素完全阻断3-PPA诱导的CXCL13分泌,但不影响细胞活力。胰岛素处理未影响3-PPA诱导的CXCL13分泌。3-PPA促进P65核转位,该效应被寡霉素或JSH-23阻断,且两者均显著抑制CXCL13分泌。Ffar1敲低显著降低FFAR1蛋白,并完全消除3-PPA诱导的CXCL13表达上调和分泌增加。综上所述,3-PPA经FFAR1激活M2巨噬细胞中的OXPHOS-NF-κB轴,不依赖糖酵解,驱动CXCL13分泌,从而作为关键免疫调节介质连接微生物代谢物与脂肪祖细胞活化。
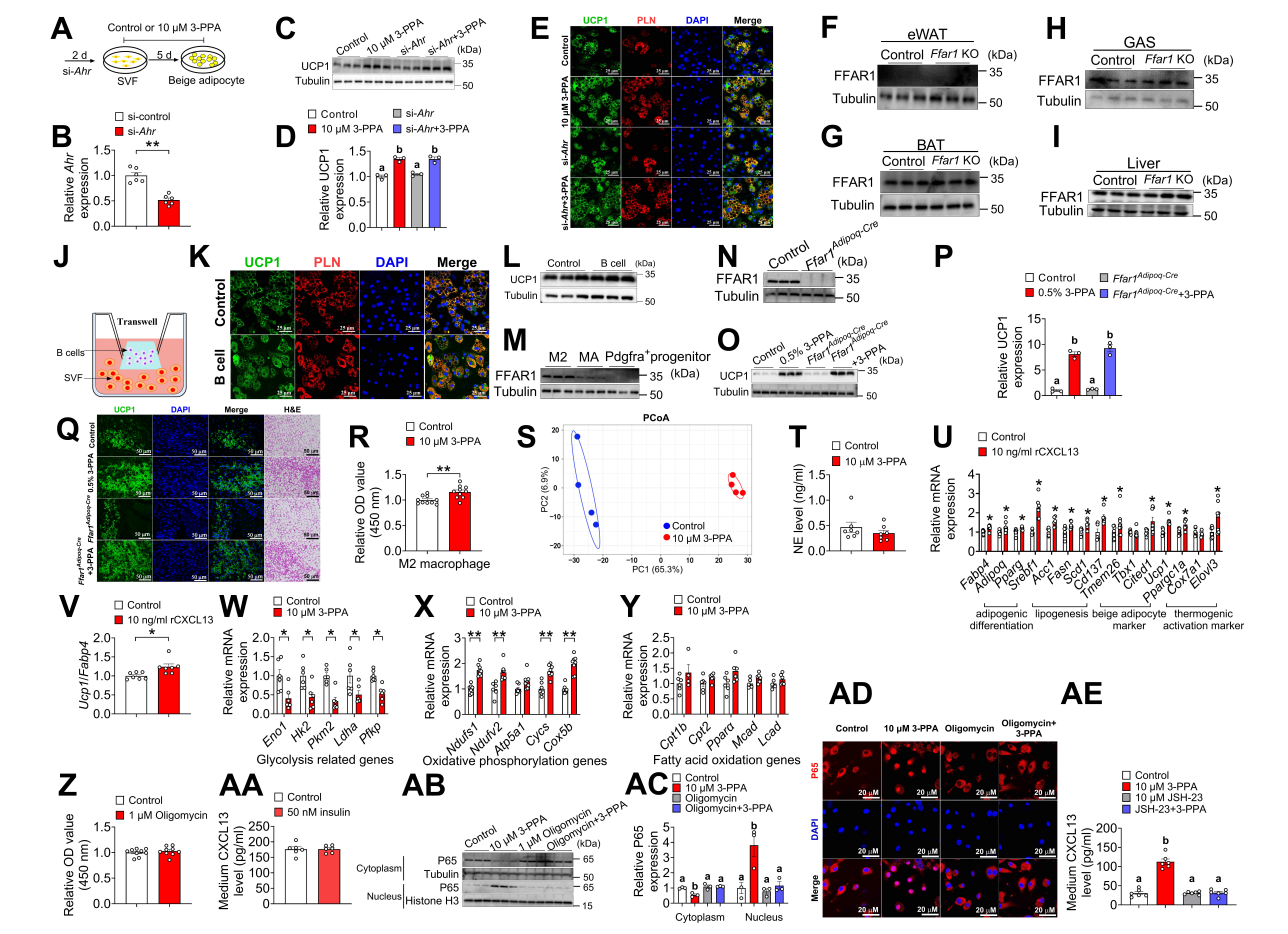
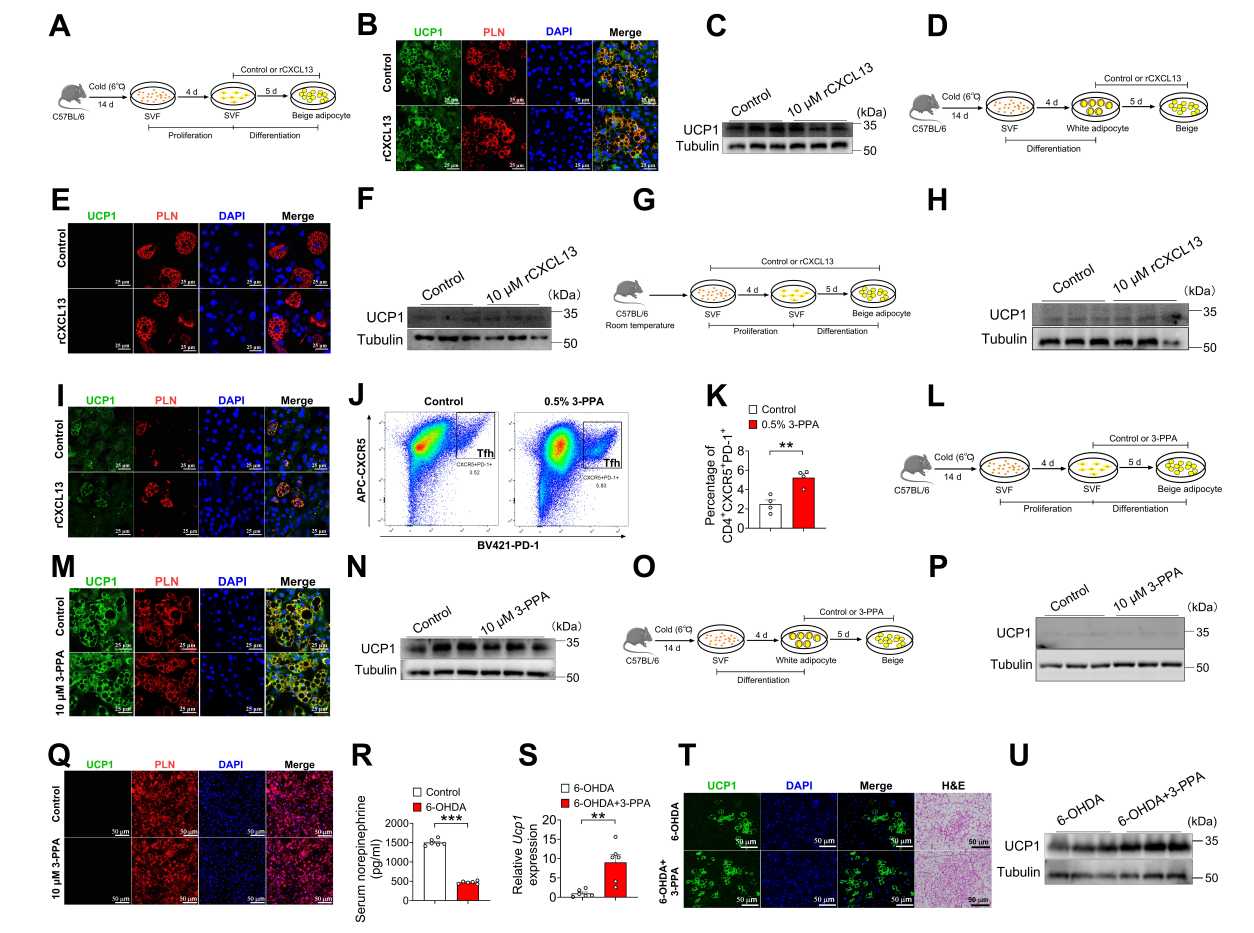
为了验证CXCL13是否直接作用于脂肪细胞或其祖细胞诱导米色分化,研究人员使用CXCL13分别处理来自低温暴露小鼠的SVF来源米色脂肪细胞、白色脂肪细胞,以及室温小鼠的SVF细胞,检测UCP1表达。结果显示CXCL13处理未能增强米色或白色脂肪细胞中的UCP1蛋白和mRNA表达,对室温小鼠SVF细胞亦无诱导作用。综上所述,CXCL13本身并不直接诱导脂肪细胞或祖细胞的米色脂肪生成。
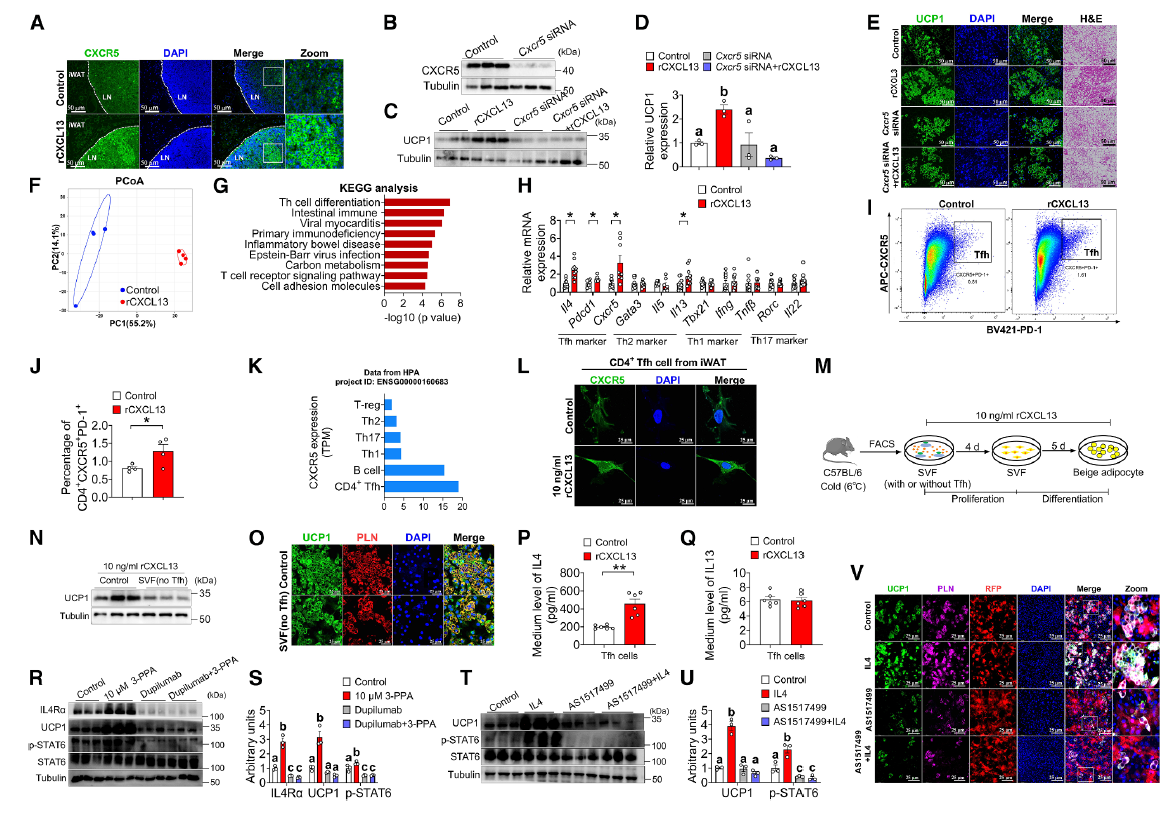
为了明确CXCL13调控米色脂肪生成的具体机制及关键免疫细胞群,研究人员给小鼠注射CXCL13,通过免疫荧光和免疫印迹检测脂肪组织中CXCR5(CXCL13 的唯一受体)的表达;并进一步敲低CXCR5后再给予CXCL13,检UCP1蛋白、免疫荧光及脂肪组织形态。结果显示,CXCL13处理提高了iWAT淋巴结中CXCR5的表达,敲低CXCR5可以抑制CXCL13诱导的UCP1上调,米色脂肪细胞和多腔脂肪细胞形态也不再增加。研究人员对低温条件下CXCL13处理小鼠的iWAT组织进行转录组测序与富集分析,qPCR检测各辅助性 T 细胞亚群的标志基因,用流式细胞术检测重组CXCL13或3-PPA处理后iWAT中Tfh细胞的比例,借助公共数据库分析CXCR5在人体各类细胞中的表达谱,并分选脂肪组织中的Tfh细胞在体外用CXCL13刺激后检测其CXCR5表达。结果显示,CXCL13处理小鼠辅助性 T 细胞分化通路显著富集。 T滤泡辅助细胞(Tfh)标志基因(Il4、Pdcd1、Cxcr5)上调,而Th1、Th2、Th17标志基本无变化。CXCL13与3-PPA处理均使 iWAT中Tfh细胞增多。数据库中CXCR5丰度最高的细胞是CD4+Tfh细胞。研究人员分离低温暴露小鼠的iWAT基质血管组分,在有或无Tfh细胞共存的两种条件下用CXCL13处理并诱导米色分化,通过免疫印迹和免疫荧光检测UCP1表达与米色脂肪细胞形成情况。结果显示,去除Tfh细胞后,CXCL13完全不能增强米色脂肪生成。而保留Tfh细胞则显著促进米色化。
为了探明被CXCL13激活的Tfh细胞作用于脂肪祖细胞的机制,研究人员分离脂肪组织中的CD4+ Tfh细胞并用CXCL13刺激,对培养上清中的IL-4与IL-13进行绝对定量检测;随后用IL-4Ra阻断抗体dupilumab处理脂肪祖细胞,检测IL-4Ra、UCP1、磷酸化STAT6(p-STAT6)与总STAT6的蛋白水平,进而直接用IL-4处理SMA+脂肪祖细胞,并以STAT6磷酸化抑制剂AS1517499进行干预,检测UCP1、p-STAT6与STAT6及米色分化程度;最后结合谱系示踪报告系统,对UCP1、PLN与谱系标记RFP进行免疫荧光共染。结果显示CXCL13显著增加了Tfh细胞IL-4的分泌。阻断IL-4Rα后,3-PPA诱导的UCP1上调与STAT6磷酸化被完全消除。外源IL-4可增强SMA+祖细胞的米色分化,而抑制STAT6磷酸化则使这一效应消失。免疫荧光共染显示新增的UCP1⁺/PLN⁺米色脂肪细胞与SMA谱系标记RFP共定位。综上所述,CXCL13通过募集并激活Tfh细胞分泌IL-4,经IL-4Rα-STAT6信号通路促进米色脂肪生成。
为了判断3-PPA作用的具体靶细胞类型,研究人员用3-PPA处理已完全分化的米色脂肪细胞和白色脂肪细胞,通过免疫荧光和免疫印迹检测UCP1表达。结果显示,3-PPA均未能进一步提高这两类成熟脂肪细胞的UCP1。研究人员用6-OHDA清除iWAT的化学性交感神经后再给予3-PPA,检测UCP1表达与脂肪组织形态学。结果显示,消融交感神经后3-PPA仍能部分增强米色化。
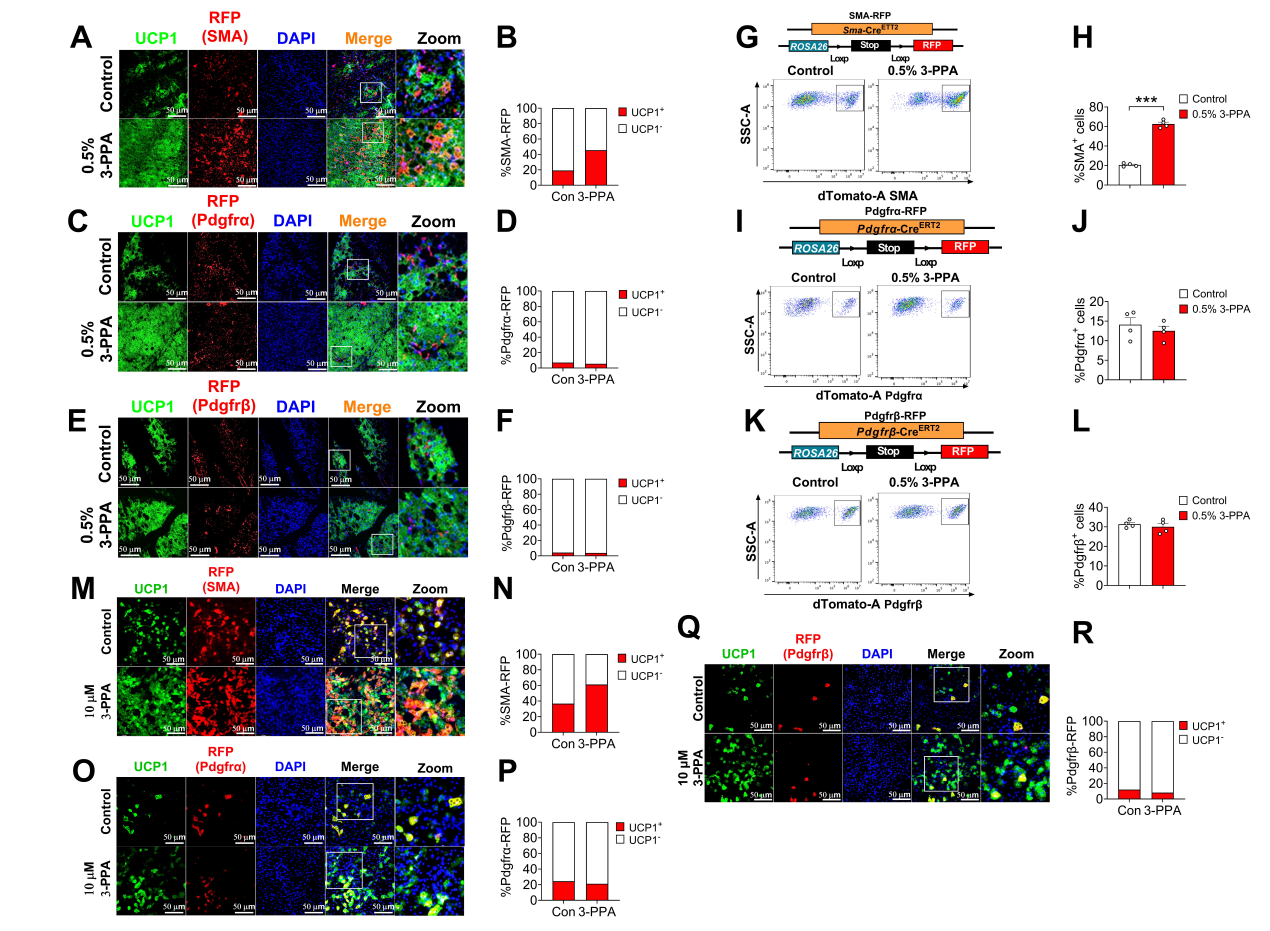
为了直接追溯3-PPA诱导的米色脂肪来源于哪一群祖细胞,研究人员构建携带SMA-RFP、Pdgfrα-RFP、Pdgfrβ-RFP他莫昔芬诱导型示踪报告小鼠,经他莫昔芬诱导处理后补充3-PPA并低温暴露,通过免疫荧光共染检测UCP1与谱系标记RFP的共定位,并用流式细胞术检测脂肪基质血管组分中各祖细胞群体的比例变化,同时分离三种小鼠脂肪基质血管组分,在有或无3-PPA 的条件下诱导米色分化,通过免疫荧光共染检测UCP1与RFP的共定位情况。结果显示,3-PPA处理后SMA-RFP小鼠出现了大量UCP1+RFP+米色脂肪细胞,而Pdgfrα-RFP与Pdgfrβ-RFP小鼠几乎没有。流式细胞术结果显示,SMA-RFP+细胞增加,而Pdgfrα+与Pdgfrβ+群体比例无变化S。体外分化结果显示,SMA-RFP+祖细胞能高效生成UCP1+RFP+米色脂肪细胞,而Pdgfrα-RFP+与Pdgfrβ-RFP+ 祖细胞中UCP1与RFP极少共定位。
为了验证SMA+祖细胞是否为IL-4/STAT6信号的直接靶细胞,研究人员先用dupilumab阻断IL-4Rα,检测IL-4Rα、UCP1、磷酸化STAT6(p-STAT6)与总STAT6的蛋白水平;随后用外源IL-4直接处理SMA+祖细胞,并以AS1517499阻断该通路,检测UCP1、p-STAT6、STAT6及米色分化程度;同时结合SMA谱系报告系统对UCP1、PLN 与 RFP 进行免疫荧光共染。结果显示,用 dupilumab 阻断IL-4Rα完全消除了3-PPA诱导的UCP1上调与STAT6磷酸化。外源 IL-4可直接增强 SMA+祖细胞的米色分化,而AS1517499抑制STAT6磷酸化后这一效应消失;免疫荧光共染显示新增的UCP1+/PLN+米色脂肪细胞与SMA谱系标记RFP共定位。综上所述,3-PPA 诱导的米色脂肪主要来源于SMA+脂肪祖细胞,且该祖细胞正是Tfh–IL-4–IL-4Rα/STAT6 信号轴的直接靶细胞。
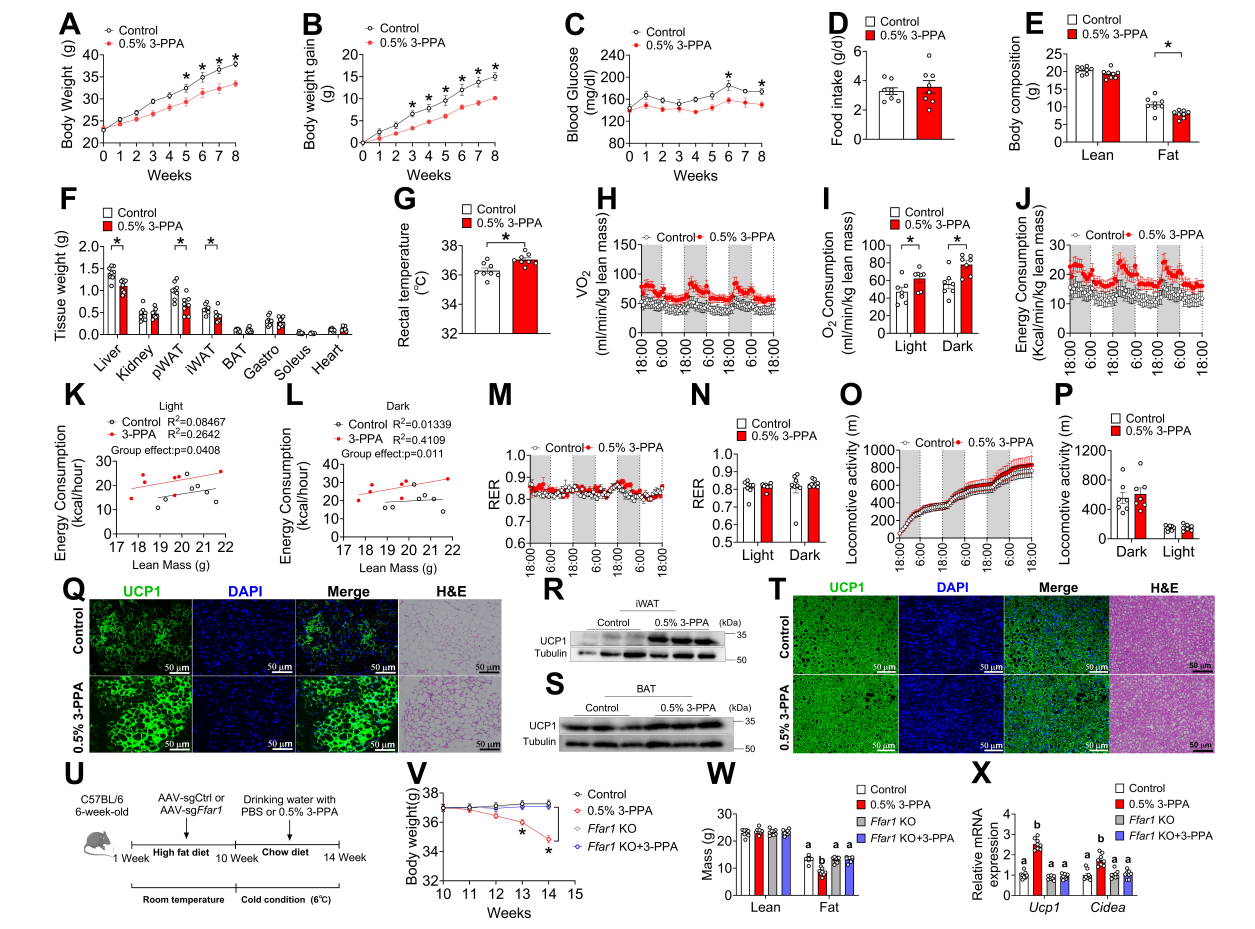
为了检验3-PPA是否具有抗肥胖的治疗潜力及其对FFAR1的依赖性,研究人员给高脂饮食小鼠在低温下补充3-PPA,检测体重增长、空腹血糖、脂肪量与组织重量、摄食量、核心体温、能量消耗、呼吸交换比与活动量,并检测iWAT与BAT的UCP1表达;随后给野生型与FFAR1敲除小鼠先喂高脂饮食,再转为普通饲料并在低温下给予3-PPA,比较两组表型是否被逆转。结果显示,3-PPA处理组体重增长减慢,空腹血糖降低,脂肪量与肝脏、白色脂肪重量下降而摄食量与 BAT 重量不变。这些小鼠维持更高核心体温,能量消耗增加而呼吸交换比与活动量无变化,iWAT 中米色脂肪细胞和UCP1蛋白显著增加而 BAT 的UCP1不变。3-PPA 能逆转野生型小鼠的高脂饮食诱导肥胖并增强产热,但在FFAR1敲除小鼠中完全失效。综上所述,3-PPA依靠FFAR增加能量消耗、促进iWAT米色化,从而对抗高脂饮食诱导的肥胖与代谢紊乱。
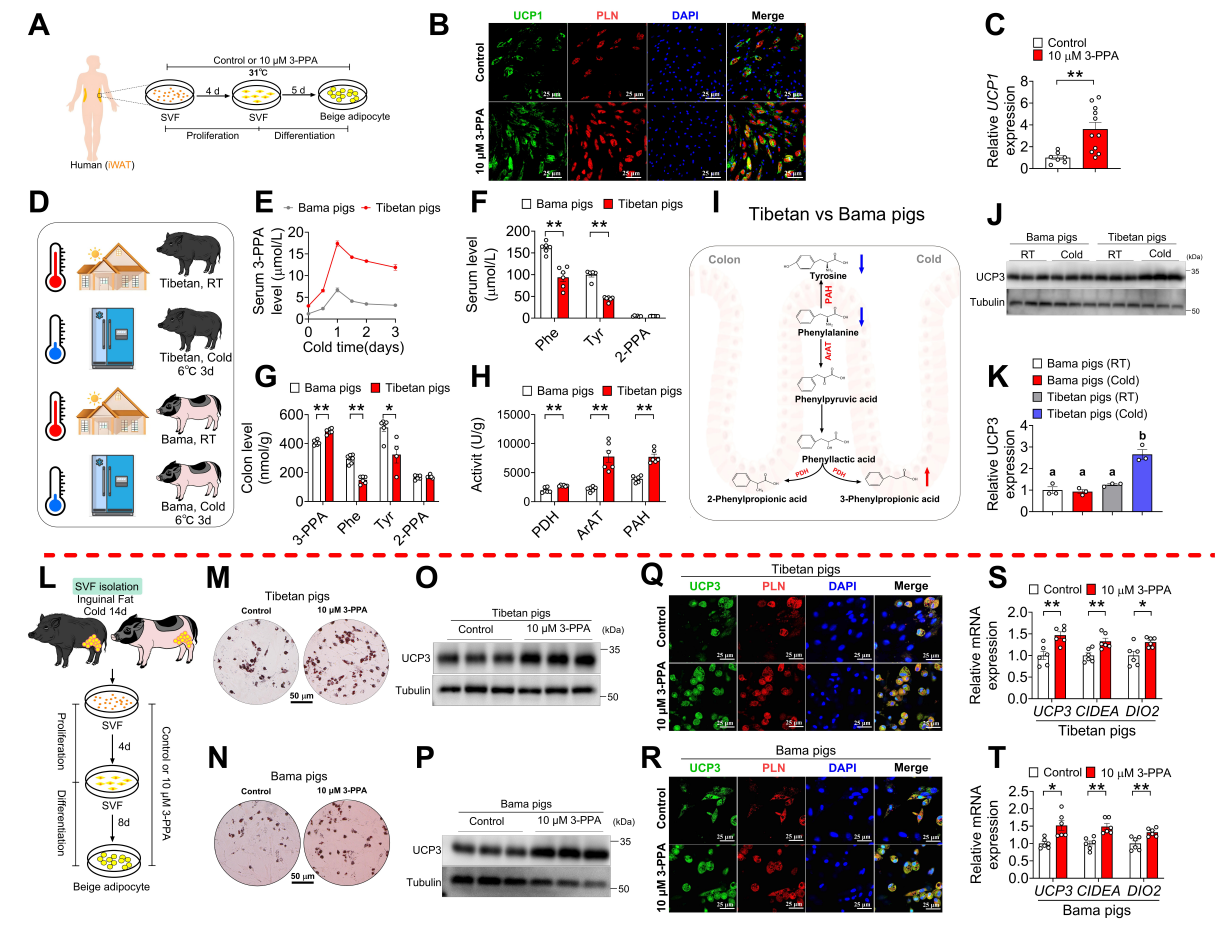
为了验证3-PPA促产热效应的跨物种保守性和转化医学价值,研究人员分析抗冷的藏猪与不抗冷的巴马猪的3-PPA代谢差异。结果显示,藏猪血清和结肠3-PPA水平高于巴马猪,且低温诱导UCP3蛋白增加。研究人员提取人类和上述两种猪的脂肪组织SVF细胞,进行体外分化并用3-PPA处理,检测UCP1/PLN表达、UCP1/UCP3 mRNA、油红O染色、血清/结肠3-PPA水平及产热基因(UCP3、CIDEA、DIO2)表达。结果显示,3-PPA显著增强人类SVF细胞的UCP1和PLN表达及UCP1 mRNA水平。3-PPA处理增强猪SVF细胞脂质积累、UCP3蛋白和PLN表达,并上调产热基因。综上所述,3-PPA在人类脂肪细胞和猪模型中均能促进脂肪组织米色化,支持肠道微生物-代谢物-产热轴在物种间的保守性,具有潜在的临床应用前景。
研究结论
本研究鉴定出肠道共生菌P. copri在低温环境中可诱导米色脂肪生成,其代谢产物3-PPA通过激活M2样巨噬细胞表面的FFAR1,增强氧化磷酸化并促进趋化因子CXCL13分泌,进而募集Tfh分泌IL-4,经IL-4Rα-STAT6信号通路作用于SMA+脂肪祖细胞,驱动米色脂肪生成和能量消耗。3-PPA补充可在小鼠、猪和人类脂肪祖细胞中促进产热,并以FFAR1依赖的方式缓解高脂饮食诱导的肥胖。


 沪公网安备 31011002003500
