
从CD5靶向LNP、体内瞬时CAR-T生成到CAF清除
做实体瘤CAR-T的人,通常会默认一个很朴素的逻辑:先找到肿瘤细胞表面的抗原,再让CAR-T穿过血管和间质,进入肿瘤内部完成识别和杀伤。但在胰腺导管腺癌(PDAC)这类高度纤维化的肿瘤里,真正限制疗效的往往不是CAR本身不够强,而是T细胞根本“进不去”。大量FAP⁺癌相关成纤维细胞(CAF)、胶原和细胞外基质把肿瘤包成一个高度致密的免疫排斥结构。

图1. 抗体偶联LNP递送CAR基因mRNA
宾夕法尼亚大学团队在2026年《Cancer Immunology Research》发表的工作,偏偏把这个问题反过来处理:他们不让CAR-T首先去识别肿瘤细胞,而是让CAR-T优先清除肿瘤间质中的FAP⁺ CAF。更特别的是,这些FAP-CAR T细胞并不需要体外分离、病毒转导和扩增,而是通过anti-CD5偶联的靶向LNP(tLNP)把FAP-CAR mRNA直接送入体内T细胞,在体内短暂生成CAR-T。
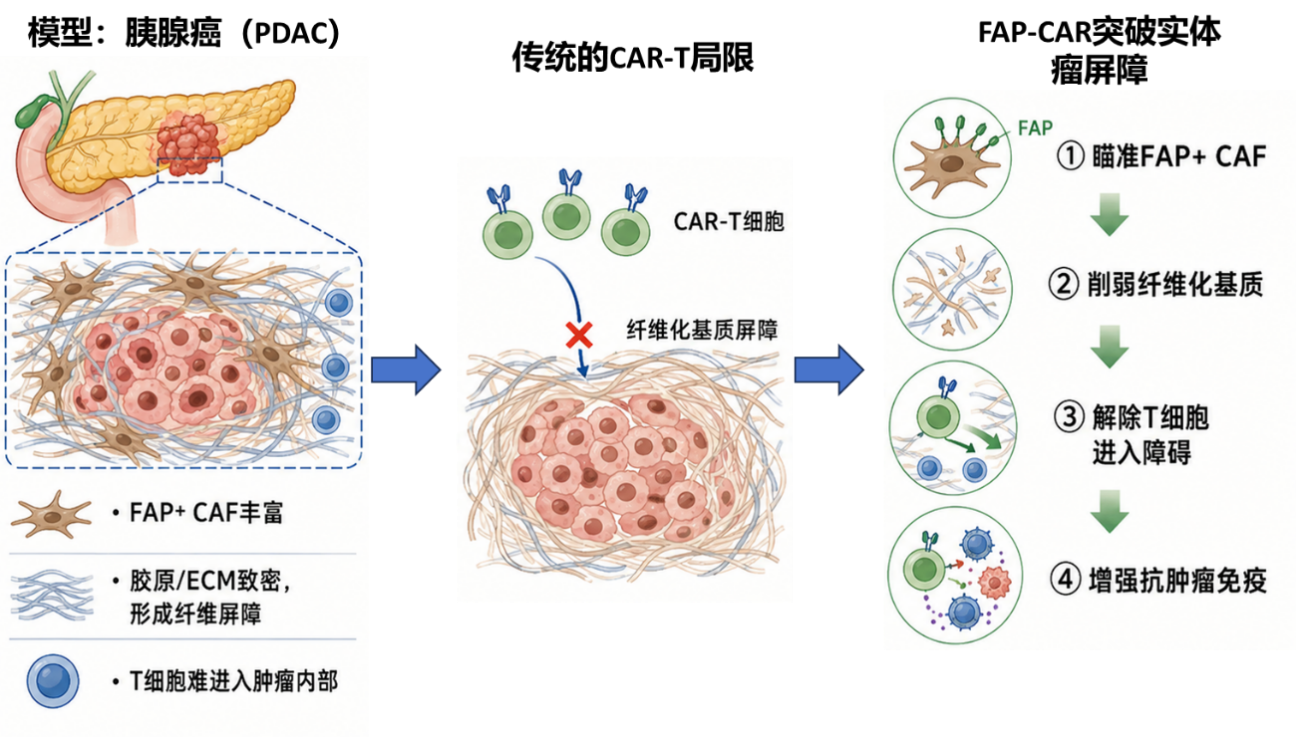
图2. FAP-CAR突破传统CAR-T局限作用于实体瘤
这项工作最值得关注的,不只是“FAP又成为了一个CAR靶点”,而是作者把“LNP靶向T细胞—体内表达FAP-CAR—清除CAF—破坏致密间质—解除免疫排斥—提高肿瘤内T细胞浸润—抑制肿瘤生长”这条机制链做得相当完整。对于实体瘤CAR-T而言,它代表了一种不同于直接肿瘤抗原杀伤的思路:先拆掉屏障,再让免疫系统真正进入肿瘤。
研究背景解读:为什么FAP不是“又一个肿瘤抗原”
FAP(fibroblast activation protein)是一类膜结合丝氨酸蛋白酶,在多数正常静息成纤维细胞中表达较低,但在伤口修复、纤维化和多种实体瘤的活化CAF中明显升高。对PDAC而言,FAP⁺ CAF不仅是“支架细胞”,还通过胶原沉积、基质重塑、细胞因子与趋化因子网络共同建立免疫排斥环境。
因此,FAP-CAR的治疗对象并不是恶性肿瘤细胞本身,而是肿瘤赖以维持的非恶性基质细胞。这个差别非常重要:如果直接肿瘤抗原存在异质性,CAR-T容易出现抗原阴性逃逸;而FAP⁺ CAF在多种致密实体瘤中相对常见,理论上可作为一种“跨肿瘤类型”的微环境靶点。与此同时,FAP也可能在正常组织修复和病理性纤维化中出现,因此长期、不可控的FAP-CAR表达也带来潜在安全顾虑。
FAP-CAR设计:这套CAR到底由什么组成
2026年的in vivo CAR-T研究使用FAP-CAR mRNA作为LNP载荷。论文公开信息支持其为宾大团队延续的FAP-CAR平台,但主文并未披露可供逐碱基复原的完整mRNA序列。因此,下图采用该团队既往公开的FAP-CAR结构进行功能性注释,用于解释设计逻辑,而不是把它当作2026论文的完整核酸序列。

图3. FAP-CAR 设计
-
信号肽:主要作用为引导新生CAR蛋白进入分泌/膜蛋白加工通路,保证CAR正确到达细胞膜。
-
Anti-FAP-scFV: 主要作用为识别FAP胞外表位;宾大早期小鼠FAP-CAR采用mAb 73.3来源scFv,决定靶点特异性 。
-
CD8a hinge: 主要作用为提供空间间隔和一定构象自由度,帮助scFv接近CAF表面FAP
-
CD8a TM: 主要作用为将CAR稳定锚定在T细胞膜上,连接胞外识别区与胞内信号区
-
4-1BB: 为第二代CAR常用共刺激结构域,增强T细胞活化、存活和功能持续性
-
CD3ζ: 激活结构域,含ITAM信号模块,触发TCR样效应程序和细胞毒反应
从设计逻辑看,这是一套典型的第二代CAR:scFv负责“看见谁”,hinge/TM负责“把受体放到膜上并保持合适空间”,4-1BB与CD3ζ负责“看到以后如何激活”。真正改变治疗模式的,不是CAR内部结构出现了非常复杂的新模块,而是把这个成熟的CAR架构装进mRNA,再用细胞靶向LNP直接送到体内T细胞。
真正特别的是递送层:CD5决定“CAR先出现在谁身上”
这项技术实际上存在两个完全不同的“靶点”。
第一层是递送靶点CD5:LNP表面偶联anti-CD5,使颗粒优先结合并进入T细胞;
第二层是CAR识别靶点FAP:进入T细胞后的FAP-CAR mRNA翻译成CAR,随后这些瞬时工程化T细胞再去识别FAP⁺ CAF;
第三层组织效应及药效:工程化T细胞清除FAP⁺ CAF,致密基质下降、免疫排斥缓解,肿瘤浸润增加并抑制生长。
补充数据还显示,未偶联的FAP-CAR mRNA-LNP平均粒径约81 nm、PDI约0.20;anti-CD5偶联后约90 nm、PDI约0.09。至少从常规粒径层面看,表面偶联并没有把颗粒推向明显的大颗粒或严重聚集状态。
一次静脉给药,就能在体内形成相当高比例的FAP-CAR T细胞
作者在PDAC模型中比较了体内mRNA工程化与传统体外病毒转导CAR-T。单次静脉注射anti-CD5 tLNP/FAP-CAR mRNA后,脾脏T细胞中CAR阳性比例超过45%,外周血超过69%,肿瘤浸润T细胞中超过35%。这一点很关键:它说明“体内直接做CAR-T”在这个模型中并不是只有少量细胞被短暂标记,而是能够形成相当可观的CAR⁺ T细胞群。
|
单次单次tLNP给药后FAP-CAR+ T细胞比例 | |
|
脾脏:>45% |
内涵解读:系统T细胞可被有效原位工程化 |
|
外周血:>69% |
内涵解读:循环T细胞中CAR表达比例很高 |
|
肿瘤: >35% |
内涵解读:CAR⁺ T细胞能够进入肿瘤微环境 |
更值得注意的是,这些体内生成的FAP-CAR⁺ T细胞在外周和肿瘤中的丰度,高于作者给予1×10⁷个体外逆转录病毒转导FAP-CAR T细胞后检测到的水平;肿瘤生长抑制也达到与传统体外CAR-T相当或更好的程度。换句话说,mRNA表达虽然短暂,但“短暂”并不等于“弱”。
为什么短暂表达反而适合FAP-CAR
对于CD19这类血液肿瘤抗原,持续存在的CAR-T常常被视为维持长期疾病控制的重要条件;但FAP不同。FAP不仅存在于肿瘤CAF,也可出现在损伤修复和纤维化过程中的活化成纤维细胞。若采用永久基因整合,理论上会让FAP-CAR T细胞在治疗结束后仍长期保留。
mRNA提供了一种天然的“时间开关”:LNP给药后在T细胞内形成短暂CAR表达,完成一轮CAF清除后CAR逐渐消失;若需要更强或更持久的治疗,可通过再次给药增加暴露。这使CAR从一次性细胞制品更接近一种可以按剂量、给药次数和给药间隔调节的药物。对于微环境靶点,这种可逆性可能具有特别重要的安全意义。
这项工作真正改变的是PDAC的“进入条件”
传统实体瘤CAR-T常把优化重点放在scFv亲和力、共刺激域、细胞持久性或额外分泌细胞因子上。但PDAC首先面对的是物理和免疫双重屏障:致密胶原与CAF形成空间阻隔,免疫抑制信号又进一步限制T细胞功能。FAP-CAR的思路不是直接把CAR-T“练得更强”,而是先把战场改造成T细胞能够进入和工作的状态。
因此它的核心机制可以简化为:anti-CD5 tLNP到达T细胞 → FAP-CAR mRNA翻译 → 瞬时FAP-CAR T细胞形成 → 识别并清除FAP⁺ CAF → desmoplastic matrix被破坏 → immune exclusion下降 → 更多免疫细胞进入肿瘤 → 肿瘤生长受抑。这里的CAR-T既是效应细胞,也是一个短暂的“微环境改造工具”。
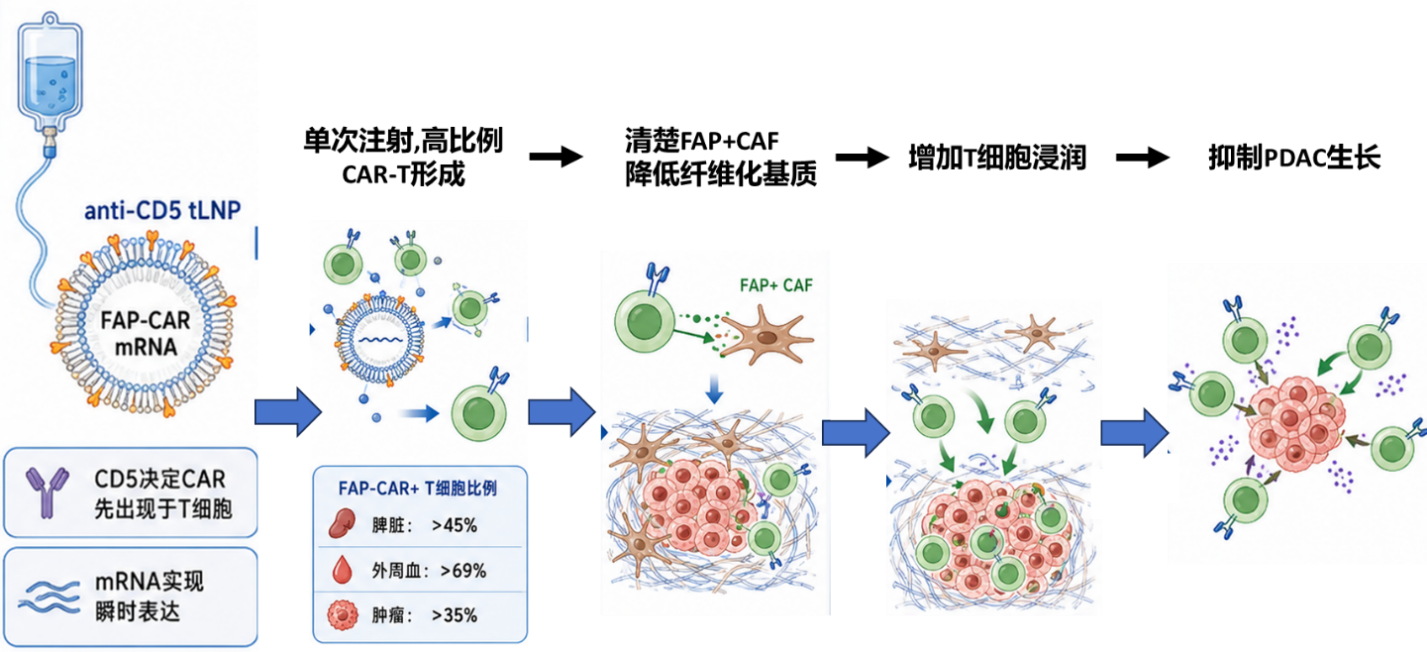
图4. FAP-CAR的作用机制及流程图
方法学上最值得借鉴的地方:不要只看CAR阳性率
这类体内CAR研究容易把注意力全部集中在“多少T细胞表达CAR”。但真正有说服力的评价链至少应同时包含四个层面:递送是否进入目标T细胞、CAR是否在细胞膜形成有效表达、CAF和基质是否真的被重塑、最终肿瘤免疫与药效是否随之改变。只证明血液里出现CAR⁺ T细胞,并不足以证明实体瘤治疗机制成立。
同一思路已经开始向“CAR-M拆纤维屏障”扩展
FAP作为微环境靶点并不天然要求效应细胞一定是T细胞。2025年《Journal of Controlled Release》报道了mannose修饰mRNA-LNP在体内重编程巨噬细胞形成FAP-CAR macrophage(FAP-CAR-M),同样用于PDAC纤维屏障清除。该研究中FAP、胶原体积分数分别下降明显,并进一步提高吉西他滨、免疫细胞和抗PD-1治疗在肿瘤中的作用。
这提示未来可能存在两条互补路线:CAR-T更适合利用T细胞的抗原特异性杀伤和扩增能力;CAR-M则利用巨噬细胞天然进入实体瘤和吞噬基质细胞的能力。真正的共同点不是细胞类型,而是“先重塑stroma,再增强后续治疗”。
从技术开发角度看,下一步可能不是单独做FAP-CAR
如果把FAP-CAR仅理解成一种新的单靶点CAR,很容易低估这项工作的价值。更有潜力的方向,是把它当成实体瘤治疗的“开路模块”。例如先用短暂FAP-CAR清除CAF和基质,再接入肿瘤抗原CAR-T、TCR-T、双特异抗体、肿瘤疫苗或免疫检查点抑制剂。这样,FAP-CAR负责改变进入条件,第二种疗法负责真正识别并清除肿瘤细胞。
从LNP工程角度,则可以进一步把“组织层趋向”和“细胞层靶向”拆开设计:基础脂质组成决定颗粒的系统药代和器官分布,表面anti-CD5负责在目标组织环境中优先进入T细胞,CAR mRNA再决定这些T细胞下一步识别的对象。与单纯追求更高T细胞转染率相比,这种多层级设计更接近实体瘤真正需要的系统工程。
总结
这项工作的价值,不在于又证明FAP可以做CAR靶点,而在于重新定义了实体瘤in vivo CAR-T的一种使用方式:CAR-T并不一定首先去杀肿瘤细胞,也可以先作为微环境重塑工具,清除FAP⁺ CAF并打开致密纤维屏障。anti-CD5靶向LNP解决“把CAR mRNA送给谁”,FAP-CAR解决“生成的T细胞去攻击谁”,瞬时mRNA表达则提供了可逆、可重复给药的时间控制。
对高度纤维化、免疫排斥明显的PDAC及其他desmoplastic tumors而言,这种“先开门,再杀伤”的策略可能比单纯提高CAR本身的细胞毒性更重要。未来真正值得关注的不是FAP-CAR能否独立成为终极疗法,而是它能否作为可编程的stroma-debulking模块,与肿瘤抗原CAR、CAR-M、化疗或checkpoint blockade形成顺序和空间上的协同。
参考文献
[1] Bajbouj K, Xiao Z, Todd L, et al. Targeted Lipid Nanoparticle Delivery of FAP-CAR mRNA Enables Potent In Vivo T-cell Engineering against Pancreatic Tumors. Cancer Immunology Research. 2026;14(4):559-570. doi:10.1158/2326-6066.CIR-25-0663.
[2] Wang W, Hu K, Xue J, et al. In vivo FAP-CAR macrophages enhance chemotherapy and immunotherapy against pancreatic cancer by removing the fibrosis barrier. Journal of Controlled Release. 2025;384:113888. doi:10.1016/j.jconrel.2025.113888.


 沪公网安备 31011002003500
