
客户合作文章基本信息
研究背景
特发性肺纤维化(IPF)会严重损伤肺功能,新冠感染后后遗症也常伴随肺纤维化,是临床重要的致残、致死原因。目前糖皮质激素、抗纤维化药物等现有治疗手段疗效有限、副作用明显,亟需明确肺纤维化的免疫发病机制。
肺泡巨噬细胞(AM)是纤维化发病的核心调控细胞,可通过分泌介质促进成纤维细胞活化,但它的具体作用与活化机制仍不明确。C型凝集素受体(CLR)是髓系细胞表面的糖识别受体,可感知真菌成分与过敏原,参与哮喘等肺部疾病.其中Dectin-1(CLEC7A)是β-葡聚糖经典受体,在抗真菌免疫中发挥关键作用,激活后可通过Syk-CARD9经典通路与Raf1非经典通路传递信号,但Dectin-1在肺纤维化中的作用缺少研究。近日,来自中山大学附属第一医院、广州中医药大学、深圳市儿童医院的研究团队发现了Dectin-1-Raf1轴引发肺纤维化的机制,并提出Dectin-1或Raf1可作为肺纤维化潜在治疗靶点。
研究内容
为了探究C型凝集素受体家族在肺纤维化中的参与情况及Dectin-1的表达模式,研究人员分析了IPF患者公共单细胞测序数据及qPCR检测健康对照与IPF患者的AM和肺组织。结果显示,CLEC7A在AM中表达最高且与MRC1相关,在IPF中显著上调并与胶原相关基因表达关联。
研究人员对WT和CLEC7A敲除小鼠使用博来霉素(BLM),诱导肺纤维化,同时进行流式细胞术、Masson三色染色与Ashcroft评分、羟脯氨酸测定、qPCR以及转录组测序等检测。结果显示,CLEC7A在纤维化肺组织及AM中显著升高,且与纤维化相关基因正相关。敲除CLEC7A后,小鼠在BLM处理后体重下降减少、存活率提高、肺纤维化面积和胶原沉积显著降低,肺组织中纤维化标志物表达下调,AM中促纤维化因子减少。转录组测序结果进一步证实促纤维化相关通路减弱,而I型免疫反应相关基因增加。综上所述,Dectin-1在人和小鼠肺纤维化的AM上特异性高表达且与纤维化严重程度正相关,敲除Dectin-1可显著减轻小鼠肺纤维化病理损伤及促纤维化基因表达。
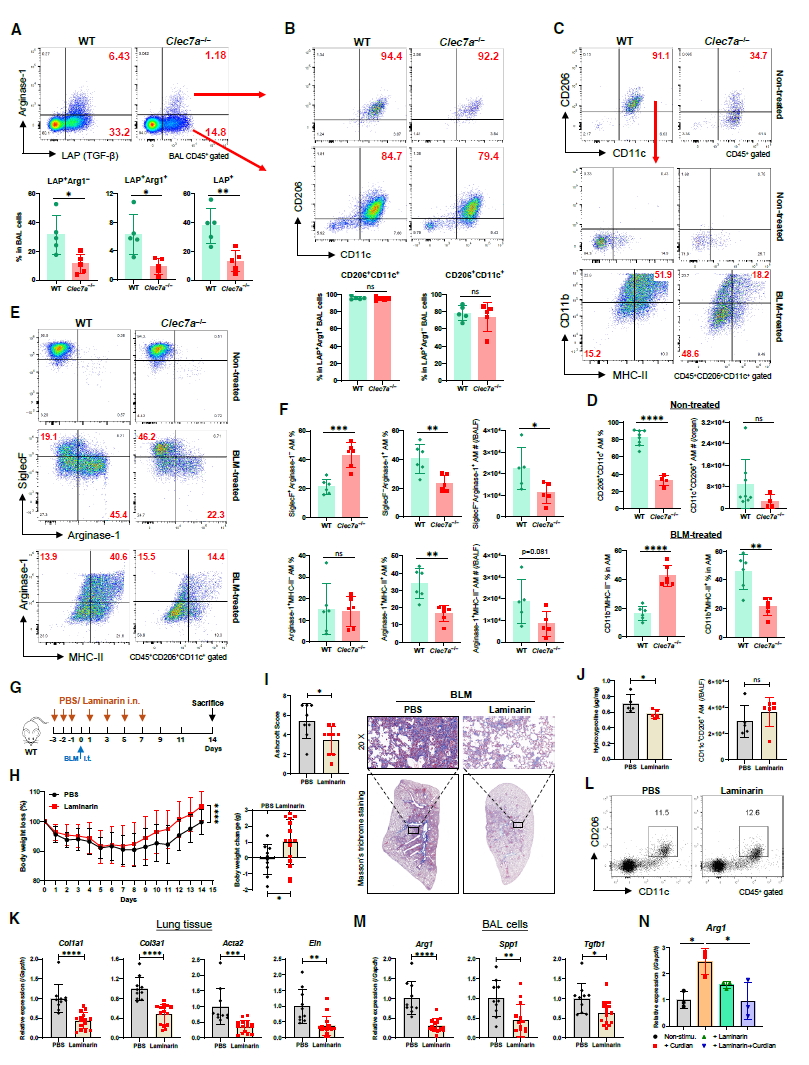
TGF-β是促进成纤维细胞活化、肌成纤维细胞转化及胶原沉积最关键的介质。为了评估Dectin-1对促纤维化AM亚群及关键促纤维化因子的调控作用,研究人员通过流式细胞术分析野生型和CLEC7A敲除小鼠AM细胞中促纤维化巨噬细胞标志物Arg1与TGF-β产生细胞标志物LAP的表达以及AM表面标志物的动态变化。结果显示,CLEC7A缺失导致Arginase-1+LAP+双阳性促纤维化AM比例显著降低,BLM处理后向活化表型的转化受阻。
为了验证TGF-β在Dectin-1下游的功能,研究人员使用Tgfb1过表达的慢病毒、α-TGF-β抗体、广谱 MMP抑制剂GM6001、MMP12抑制剂Aderamasta、重组Arg1处理BLM诱导处理后的CLEC7A敲除小鼠。结果显示,外源补充TGF-β或Arg1可部分恢复CLEC7A敲除小鼠的纤维化表型,而抑制TGF-β或MMP可减轻野生型小鼠纤维化。
为了评估Dectin-1拮抗剂的治疗潜力,研究人员使用Dectin-1拮抗剂laminarin治疗上述野生型小鼠或处理Dectin-1激活剂curdlan处理过的腹腔巨噬细胞。结果显示,laminarin治疗显著改善野生型小鼠肺纤维化程度,降低AM细胞中促纤维化基因表达,且细胞中curdlan诱导的Arg1上调可被laminarin阻断。
综上所述,抑制Dectin-1信号可有效阻断促纤维化AM从静息态态向活化态的转化,减少Arg1、TGF-β和MMP等关键促纤维化介质的产生,从而显著减轻肺纤维化。
为了明确 Dectin-1下游介导肺纤维化的具体信号分子并排除已知适配器的作用,研究人员构建Dectin-1下游经典通路蛋白Card9敲除和Dectin-2(CLEC4N)敲除小鼠,使用BLM诱导肺纤维化。结果显示两组小鼠的肺纤维化严重程度与WT 相比均无显著差异。
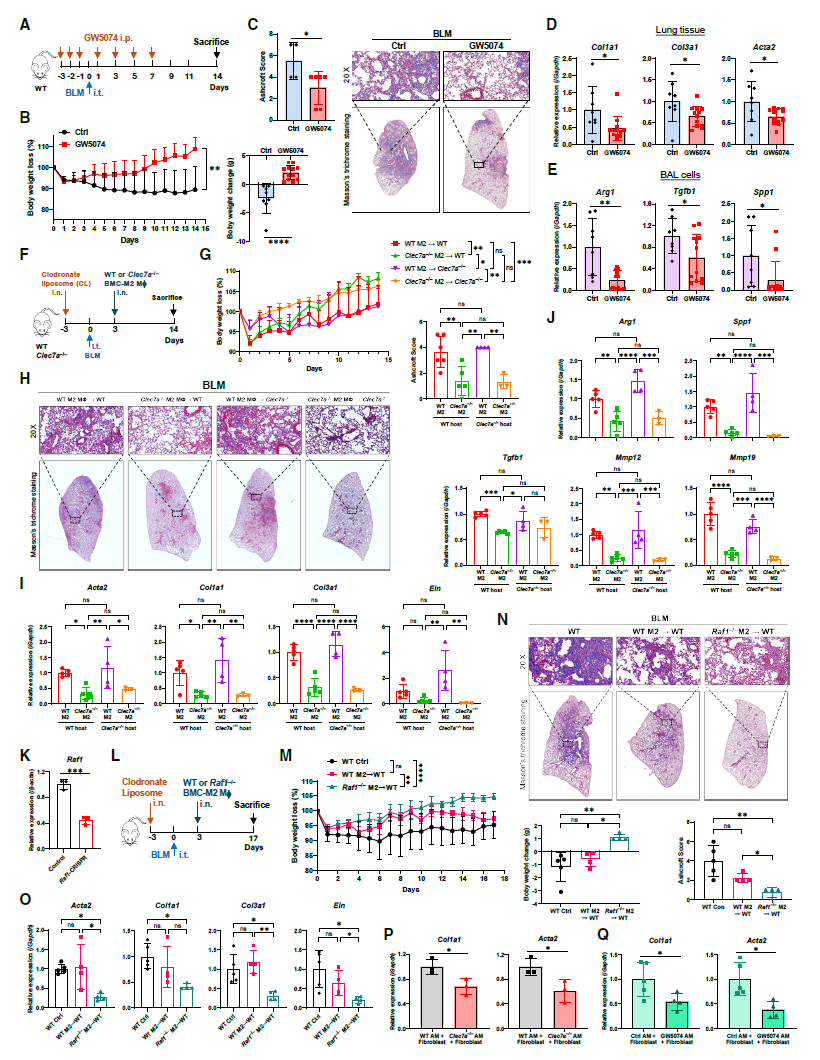
为了评估Dectin-1下游非经典通路蛋白Raf1的功能,研究人员向WT和CLEC7A敲除小鼠腹腔注射Raf1抑制剂GW5074(B1405),使用BLM诱导肺纤维化,结果显示,GW5074显著减少WT小鼠体重下降、胶原沉积、纤维化面积和促纤维化基因表达,不影响AM的细胞数,但对CLEC7A敲除小鼠纤维化表型无显著影响。
为了检验M2样巨噬细胞在纤维化中的作用及Dectin-1缺失对其功能的影响,研究人员通过氯膦酸盐脂质体清除小鼠内源性AM后,向BLM诱导肺纤维化的小鼠移植WT或CLEC7A敲除小鼠骨髓来源M2巨噬细胞,以及敲除Raf1的骨髓来源M2巨噬细胞,结果显示接受CLEC7A和Raf1敲除的M2细胞的小鼠纤维化程度明显减轻,AM细胞中Arg1、Tgfb1、Spp1及Mmp表达显著降低。
为了验证Dectin-1驱动的AM活化是否直接促进成纤维细胞纤维化,研究人员从BLM处理后WT小鼠、CLEC7A敲除小鼠和GW5074处理的WT小鼠中提取AM,与肺成纤维细胞共培养24小时。结果显示,与CLEC7A敲除或GW5074处理的AM共培养的成纤维细胞纤维化基因表达显著降低。
综上所述,在BLM诱导的肺纤维化中,Raf1是Dectin-1下游的关键效应分子,CARD9不是。Dectin-1通过Raf1驱动巨噬细胞促纤维化功能并激活成纤维细胞。
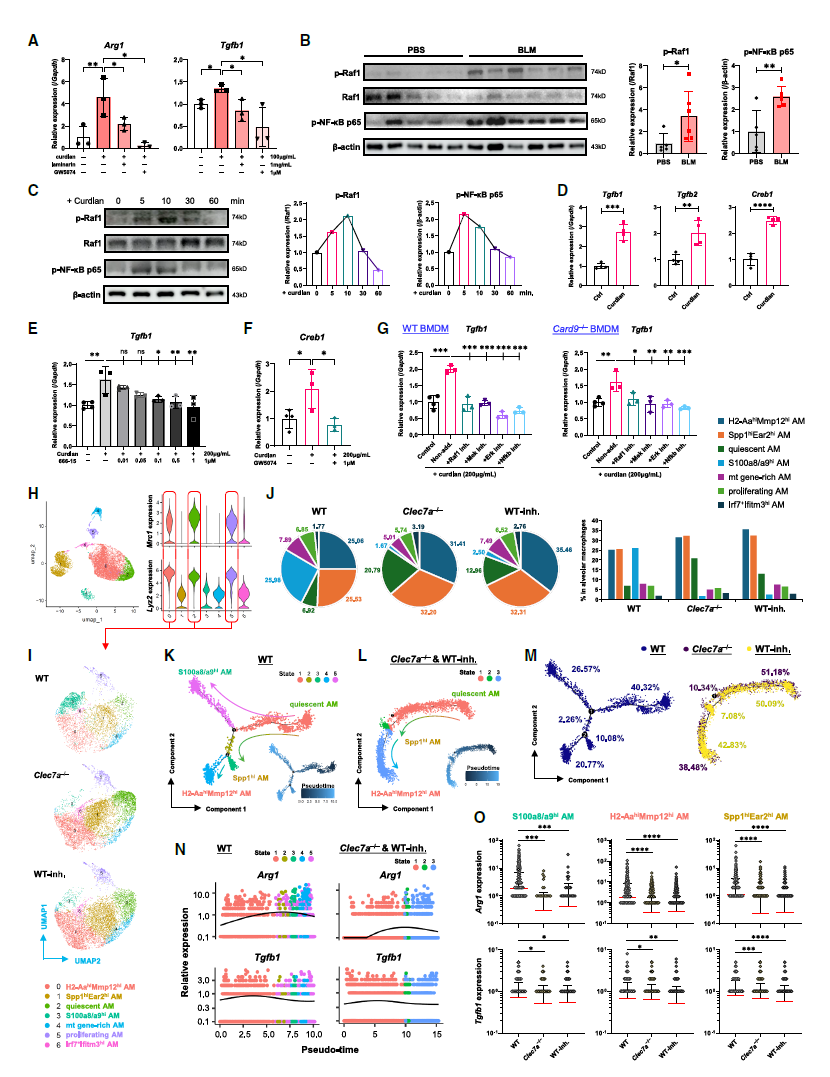
为了深入阐明Dectin-1经Raf1调控Arg1和TGF-β的分子机制,研究人员在骨髓细胞M2极化体系中加入curdlan、laminarin和GW5074,结果显示laminarin或GW5074可阻断curdlan诱导的Arg1和Tgfb1表达上调。
已有文献表明,TGF-β的转录受NF-κB和Creb1调控。为了评估Raf1-NF-κB通路在纤维化肺中的激活状态,研究人员通过Western blot检测BLM诱导肺纤维化后WT小鼠AM中的磷酸化Raf1和磷酸化NF-κB,qPCR检测肺TGF-β和Creb1。结果显示纤维化小鼠中Raf1 和NF-κB磷酸化水平均随时间的增加显著升高,Tgfb1、Tgfb2和Creb1表达均显著增加。
为了验证CREB1在Dectin-1-Raf1-TGF-β轴中的作用,研究人员将curdlan加入GW5074和CREB1抑制剂666-15预处理的AM,以及MEK抑制剂PD98059、ERK抑制剂GDC-0994和NF-κB抑制剂BAY11-7082预处理的骨髓巨噬细胞。结果显示,666-15可抑制curdlan上调的Tgfb1表达,GW5074显著阻断Creb1表达,MEK/ERK/NF-κB抑制剂均显著阻断Tgfb1表达,且在Card9敲除细胞中依然有效。
为了解析AM分化轨迹及Dectin-1-Raf1缺失的影响,研究人员对WT、CLEC7A敲除和GW5074预处理小鼠 BLM诱导肺纤维化的AM CD11b+/CD11c+髓系细胞进行单细胞转录组测序及拟时序分析。结果显示,促纤维化基因主要在活化和增殖 AM中表达,在CLEC7A敲除和Raf1抑制组中显著降低,WT小鼠的静息态AM沿轨迹分化为Spp1hi和MHC-II hi/MMP12 hi促纤维化 AM,其中约26%发展为S100a8/a9 hi终末亚群。而CLEC7A敲除和Raf1抑制组该分化路径受阻。Arg1在S100a8/a9 hi阶段高表达,Tgfb1在Spp1hi阶段高表达。
综上所述,Dectin-1通过激活Raf1-ERK-MEK-NF-κB-CREB1信号级联通路诱导Arg1和TGF-β表达,并驱动AM向促纤维化表型转化。
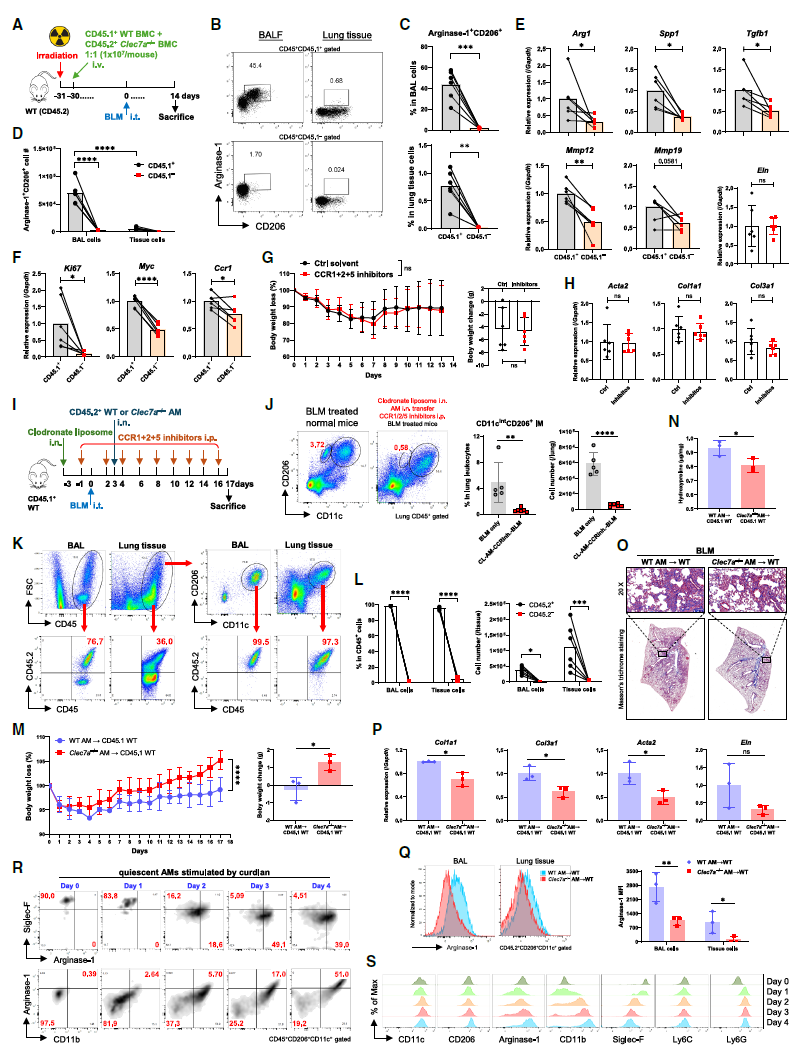
为了确定CLEC7A敲除小鼠中促纤维化 AM 发育受损是否直接源于Dectin-1缺失,研究人员将来自WT与CLEC7A敲除小鼠的骨髓细胞1:1混合移植进小鼠体内,随后使用BLM诱导肺纤维化,结果显示,正常状态下CLEC7A敲除来源的AM细胞数量较WT来源少3倍,其Spp1、Tgfb1、Mmp19及增殖标志Ki67、Myc表达显著降低,肺纤维化后WT来源AM在肺组织中占绝对优势,且Arg-1+CD206+细胞比例更高。
为了评估趋化因子途径对纤维化的贡献,研究人员对WT小鼠使用CCR1抑制剂BX471和CCR2/5抑制剂BMS-813160,结果显示,这些处理对小鼠无显著改善。
为了明确促纤维化AM的细胞来源,研究人员以氯膦酸盐脂质体清除供体小鼠的AM并联合CCR抑制剂阻断单核细胞浸润后,移植WT或CLEC7A敲除小鼠的静息态AM。结果显示,供体AM占重建AM群的99%以上。接受CLEC7A敲除AM的小鼠体重下降更轻、纤维化程度更低,肺组织中纤维化相关基因表达下调,且供体AM中Arg1表达受损。
为了体外验证 Dectin-1促进 AM 向促纤维化亚群发育,研究人员用curdlan处理来自WT小鼠静息态AM 0–4天,结果显示这些AM逐步转化为活化表型,而CLEC7A敲除小鼠的AM无法完成此转化。
综上所述,Dectin-1信号是AM自主分化为促纤维化AM所必需的条件,且该自主分化过程不依赖于外周单核细胞。
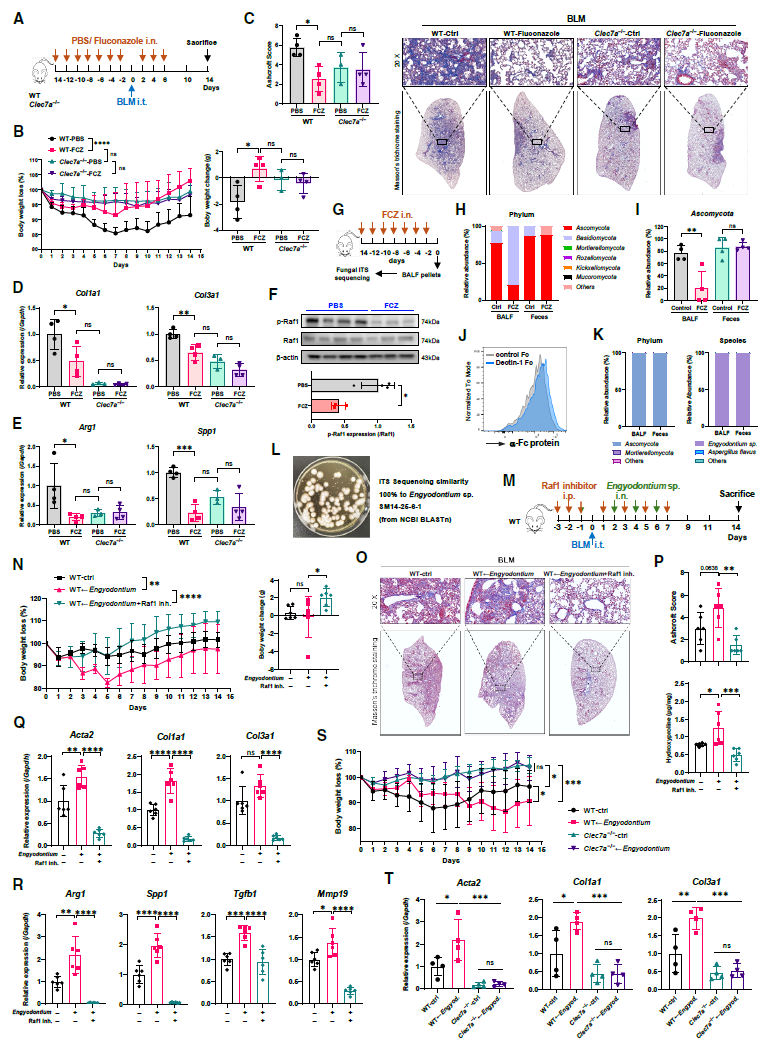
为了鉴定激活 Dectin-1的内源性配体来源,明确肺共生真菌在纤维化中的功能,研究者使用氟康唑鼻腔给药清除肺真菌,对比肺部与肠道真菌清除的纤维化表型差异,通过 Dectin-1-Fc 融合蛋白分离可与Dectin-1结合的真菌并进行 ITS 测序。结果显示,氟康唑可显著减轻野生型小鼠肺纤维化、抑制Raf1酸化,但对Clec7a-/-小鼠无影响,且清除肺真菌的抗纤维化效果优于肠道真菌清除;肺共生真菌以子囊菌门为主,Dectin-1-Fc 捕获的真菌几乎全部为Engyodontium属,该真菌表面存在可被识别的β-葡聚糖。
为了验证 Engyodontium 的促纤维化潜力和机制,研究人员向WT和CLEC7A敲除小鼠鼻内定植Engyodontium sp.后使用BLM诱导肺纤维化,并联合GW5074处理。结果显示,Engyodontium真菌定植显著加重WT小鼠BLM肺纤维化,该效应可被Raf1抑制剂GW5074缓解。 Engyodontium对CLEC7A敲除小鼠的纤维化相关表型无显著恶化作用。
综上所述,肺部共生真菌Engyodontium通过其表面的β-葡聚糖激活 Dectin-1-Raf1信号轴驱动肺纤维化。
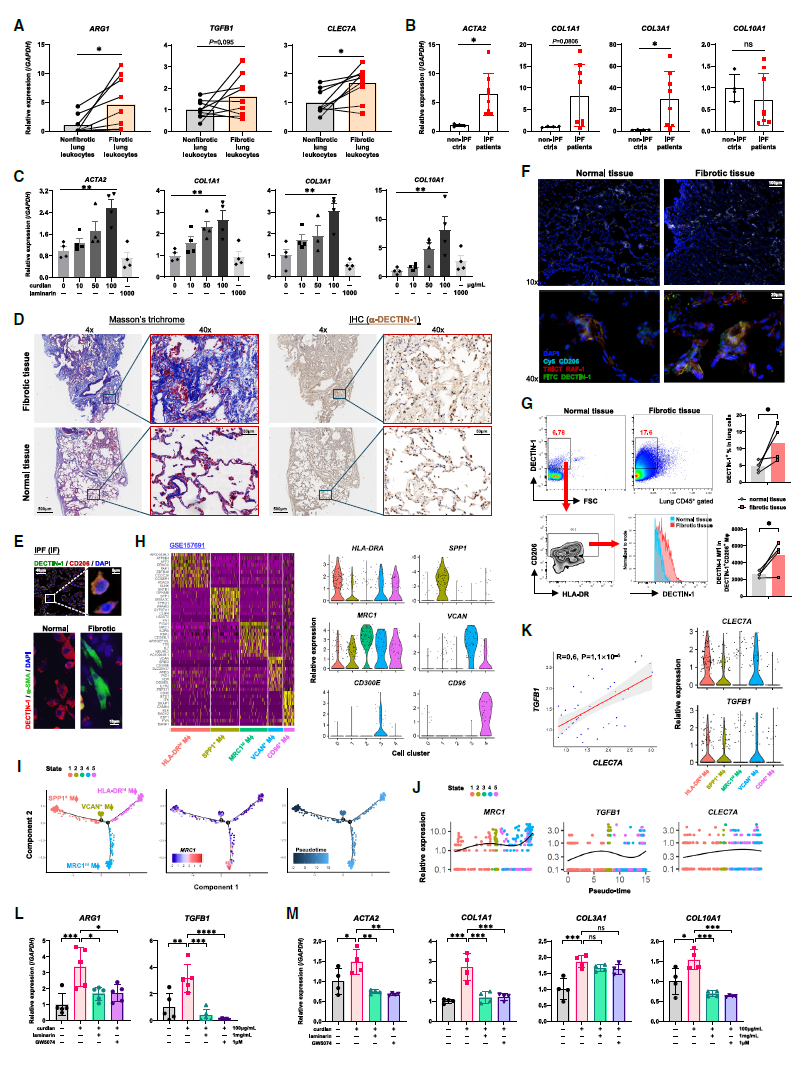
为了验证Dectin-1-Raf1是否适用于人类肺纤维化,研究者分析IPF患者肺组织与肺泡灌洗液的基因表达、组织病理与免疫荧光染色结果,结合公开单细胞转录组数据集开展巨噬细胞亚群注释与拟时序分析,以curdlan、laminarin或GW5074处理来自IPF患者的AM细胞。结果显示,IPF患者纤维化区域的CLEC7A、ARG1、TGFB1表达显著升高, Dectin-1阳性的CD206+巨噬细胞与α-SMA阳性成纤维细胞在纤维化区域紧密接触,且RAF1与Dectin-1存在共定位。单细胞分析证实人类静息态肺泡巨噬细胞同样存在向SPP1+、HLA-DR高表达促纤维化亚群的分化轨迹,CLEC7A与TGFB1的表达呈正相关。curdlan显著增加ARG1和TGFB1表达,该效应被laminarin或Raf1抑制剂阻断。laminarin或GW5074预处理人 AM 细胞收的上清无法诱导成纤维细胞纤维化基因表达。
综上所述,Dectin-1-Raf1信号通路在人肺纤维化中同样可促进AM纤维化表型。
研究结论
本研究发现,肺部共生真菌Engyodontium通过其表面的β-葡聚糖激活Dectin-1,经Raf1相关的信号通路,驱动AM从静止状态向产生Arg1、TGF-β及MMP的促纤维化表型转化,进而促进肺纤维化进展。基因敲除或药物抑制Dectin-1-Raf1轴均可显著减轻纤维化病理损伤。因此,Dectin-1-Raf1可作为肺纤维化潜在治疗靶点。


 沪公网安备 31011002003500
